<?xml version="1.0" encoding="utf-8"?>
<feed xmlns="http://www.w3.org/2005/Atom">
  <title>Guangji Chen</title>
  
  <subtitle>Evolutionary Genomics of Birds</subtitle>
  <link href="https://chenguangji.github.io/atom.xml" rel="self"/>
  
  <link href="https://chenguangji.github.io/"/>
  <updated>2024-05-21T01:54:19.000Z</updated>
  <id>https://chenguangji.github.io/</id>
  
  <author>
    <name>Guangji Chen</name>
    
  </author>
  
  <generator uri="https://hexo.io/">Hexo</generator>
  
  <entry>
    <title>“物种”可能不是真实存在的概念？</title>
    <link href="https://chenguangji.github.io/20240402/SpeciesProblem/"/>
    <id>https://chenguangji.github.io/20240402/SpeciesProblem/</id>
    <published>2024-04-02T07:41:00.000Z</published>
    <updated>2024-05-21T01:54:19.000Z</updated>
    
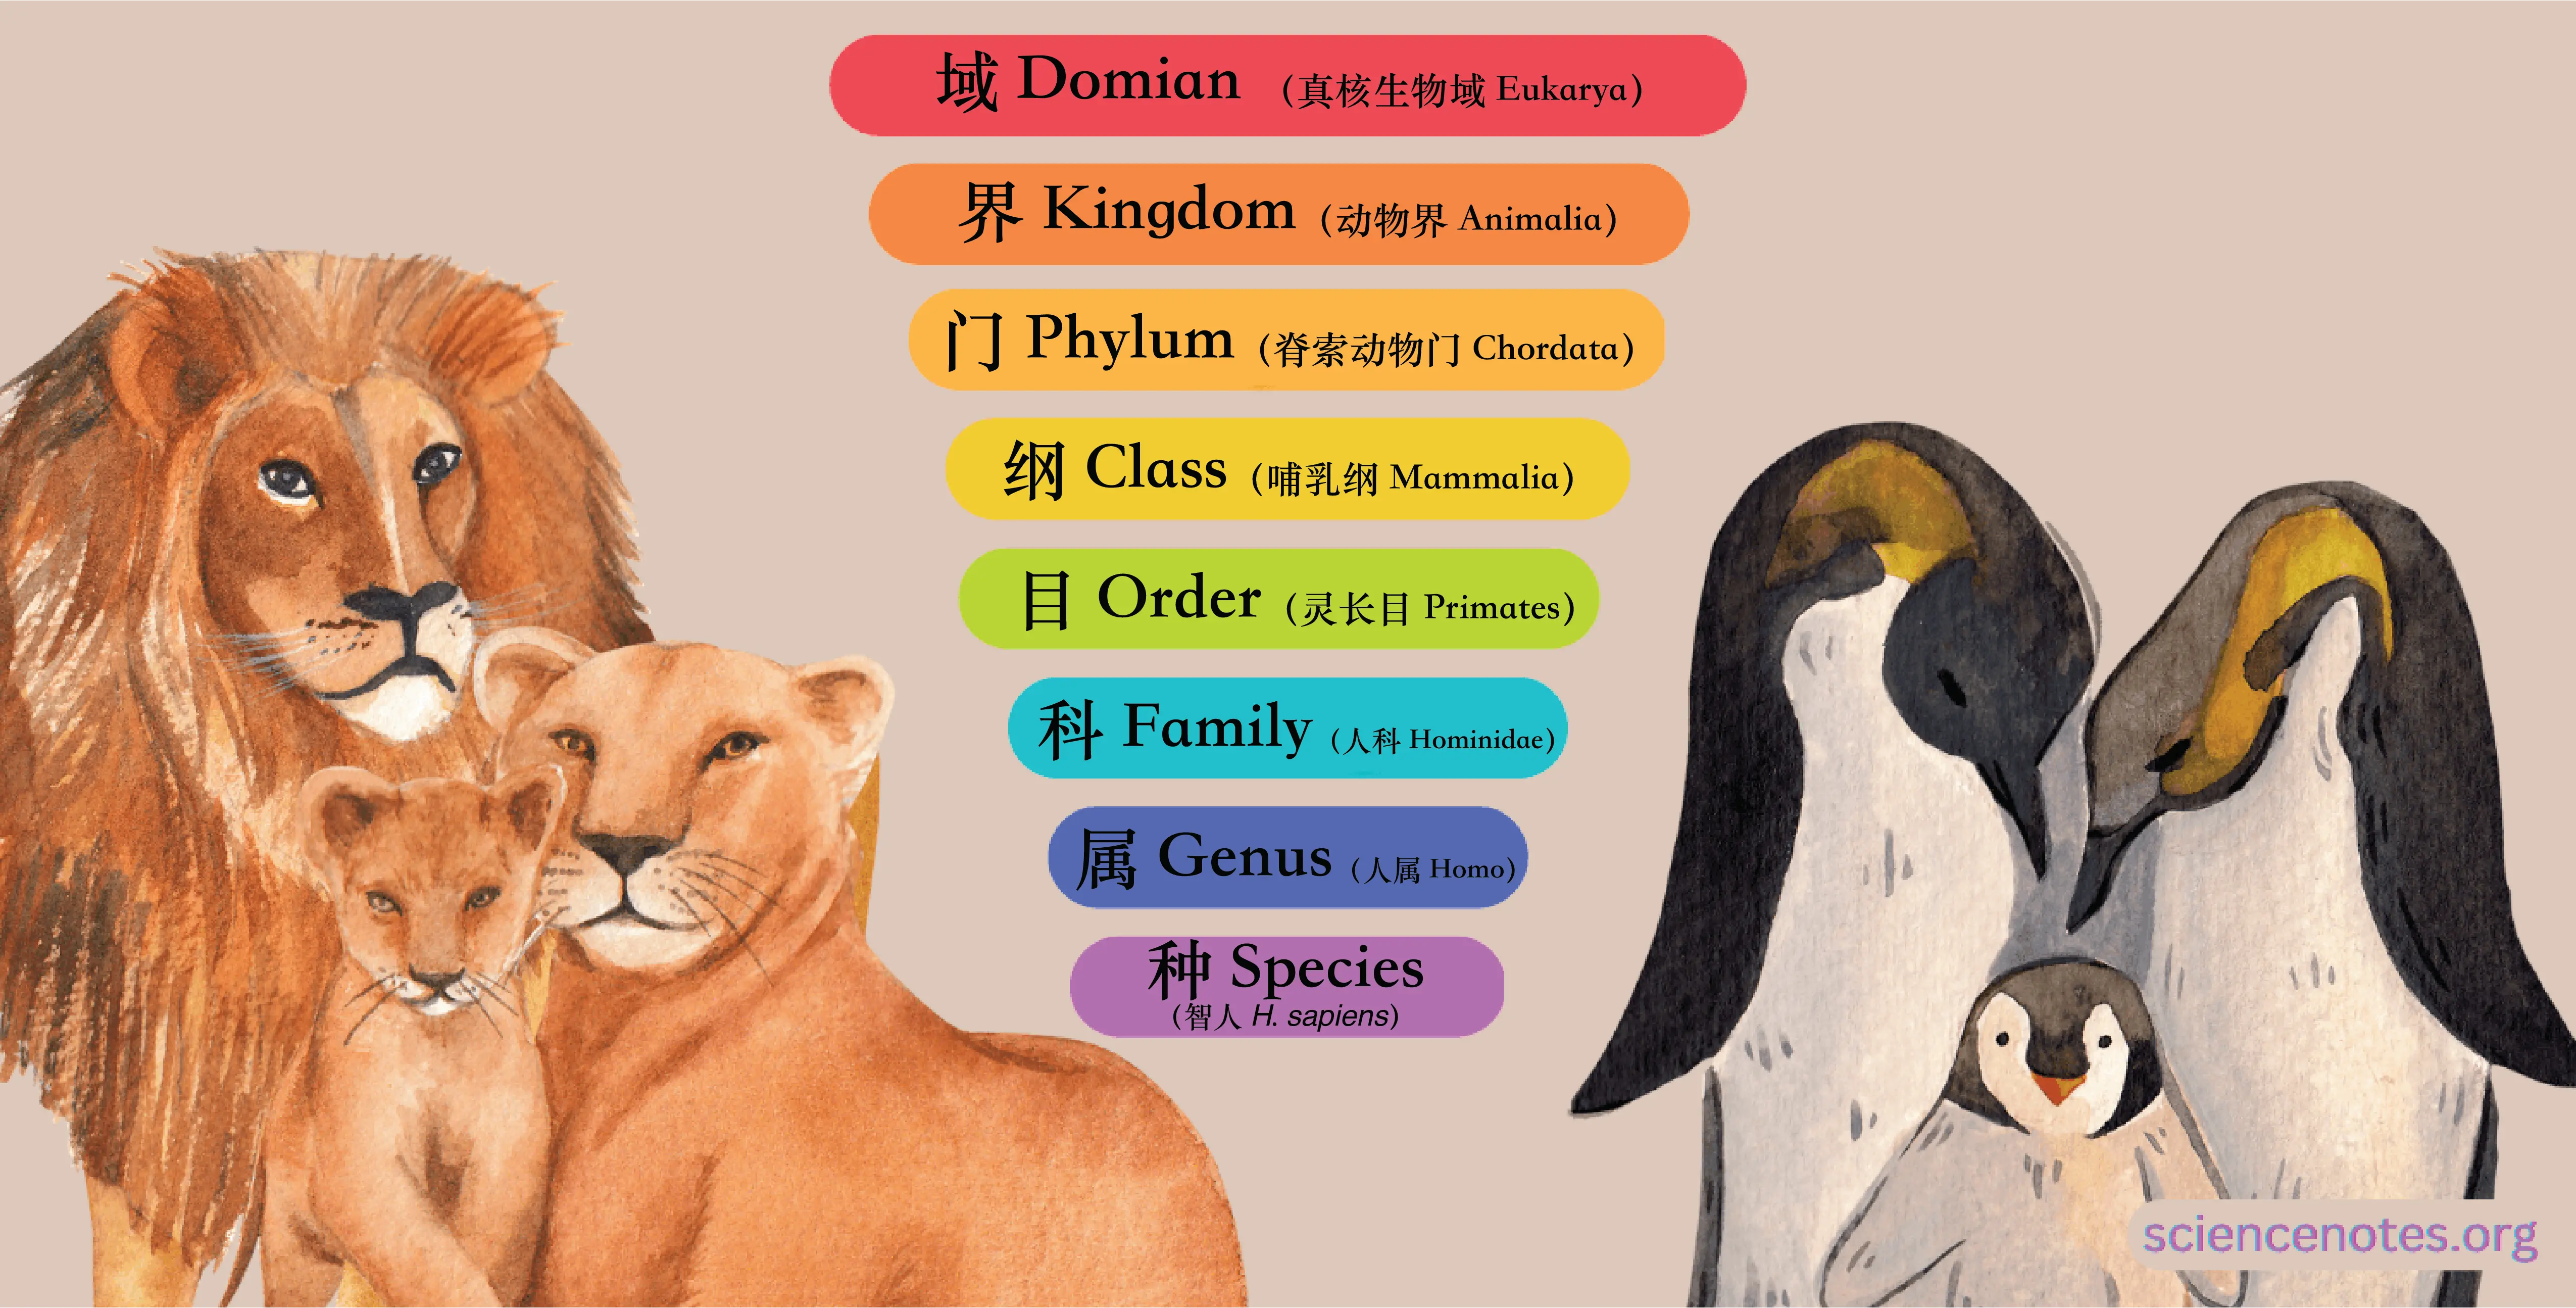
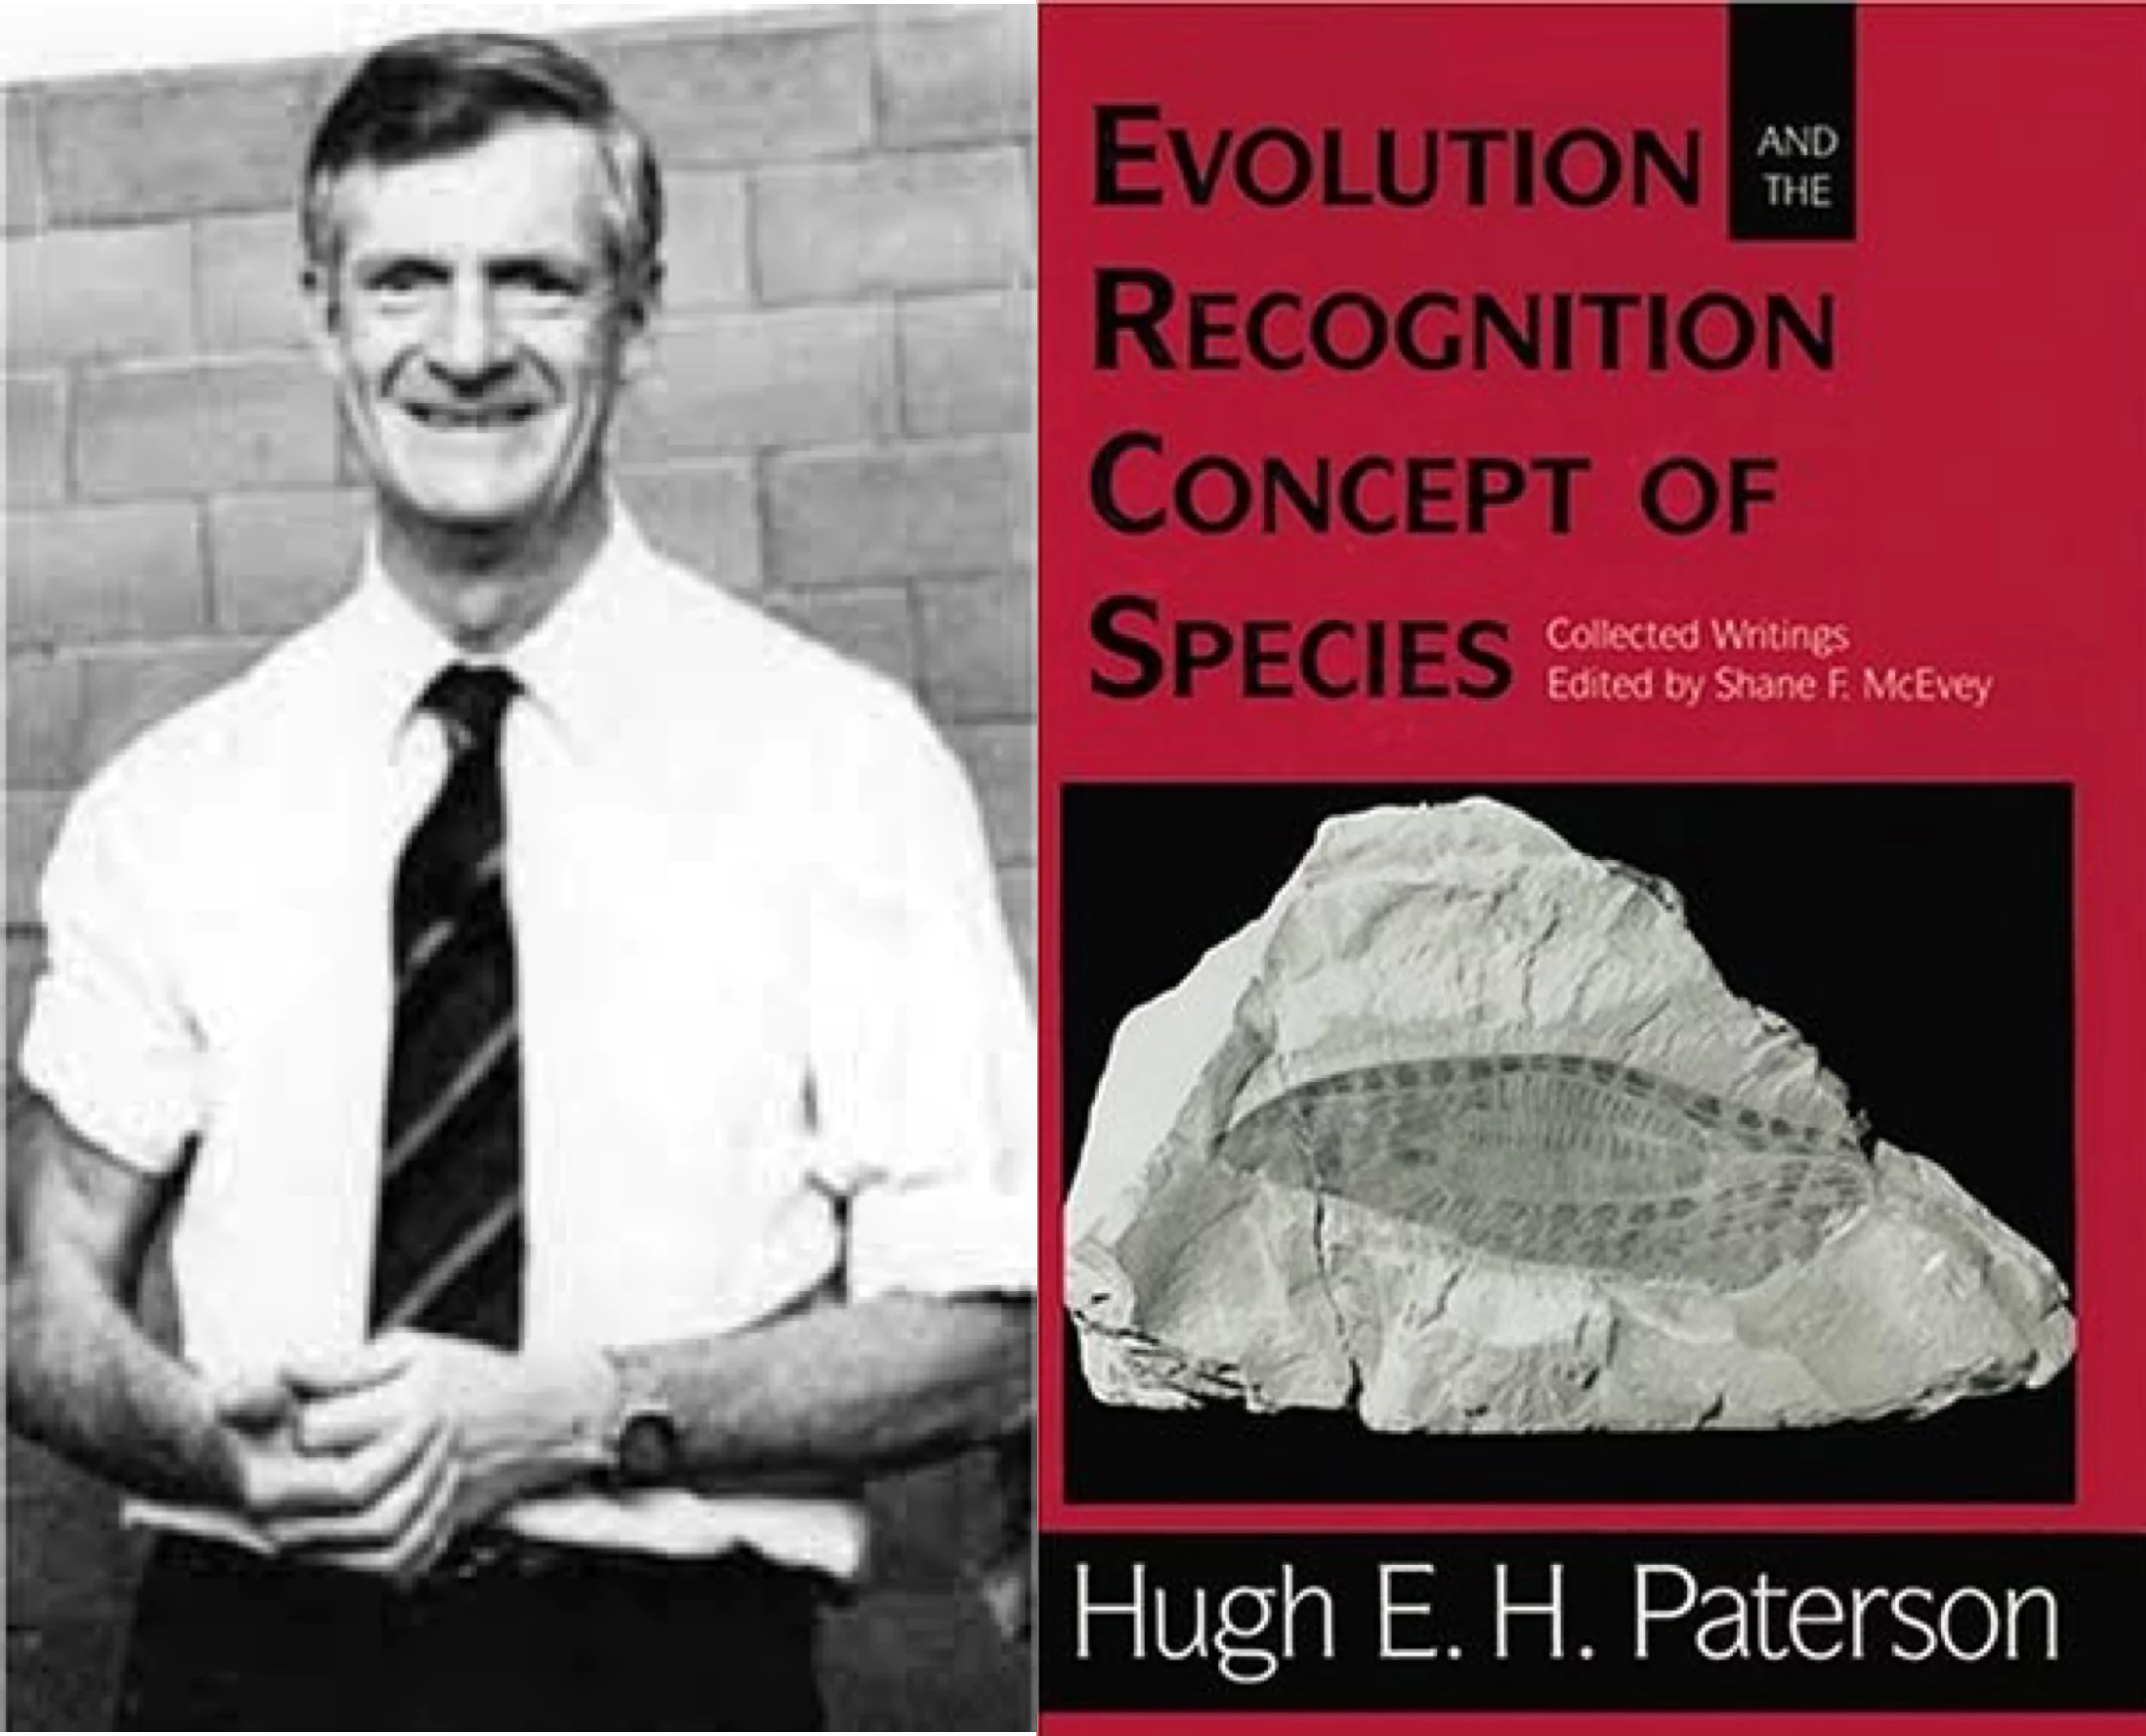
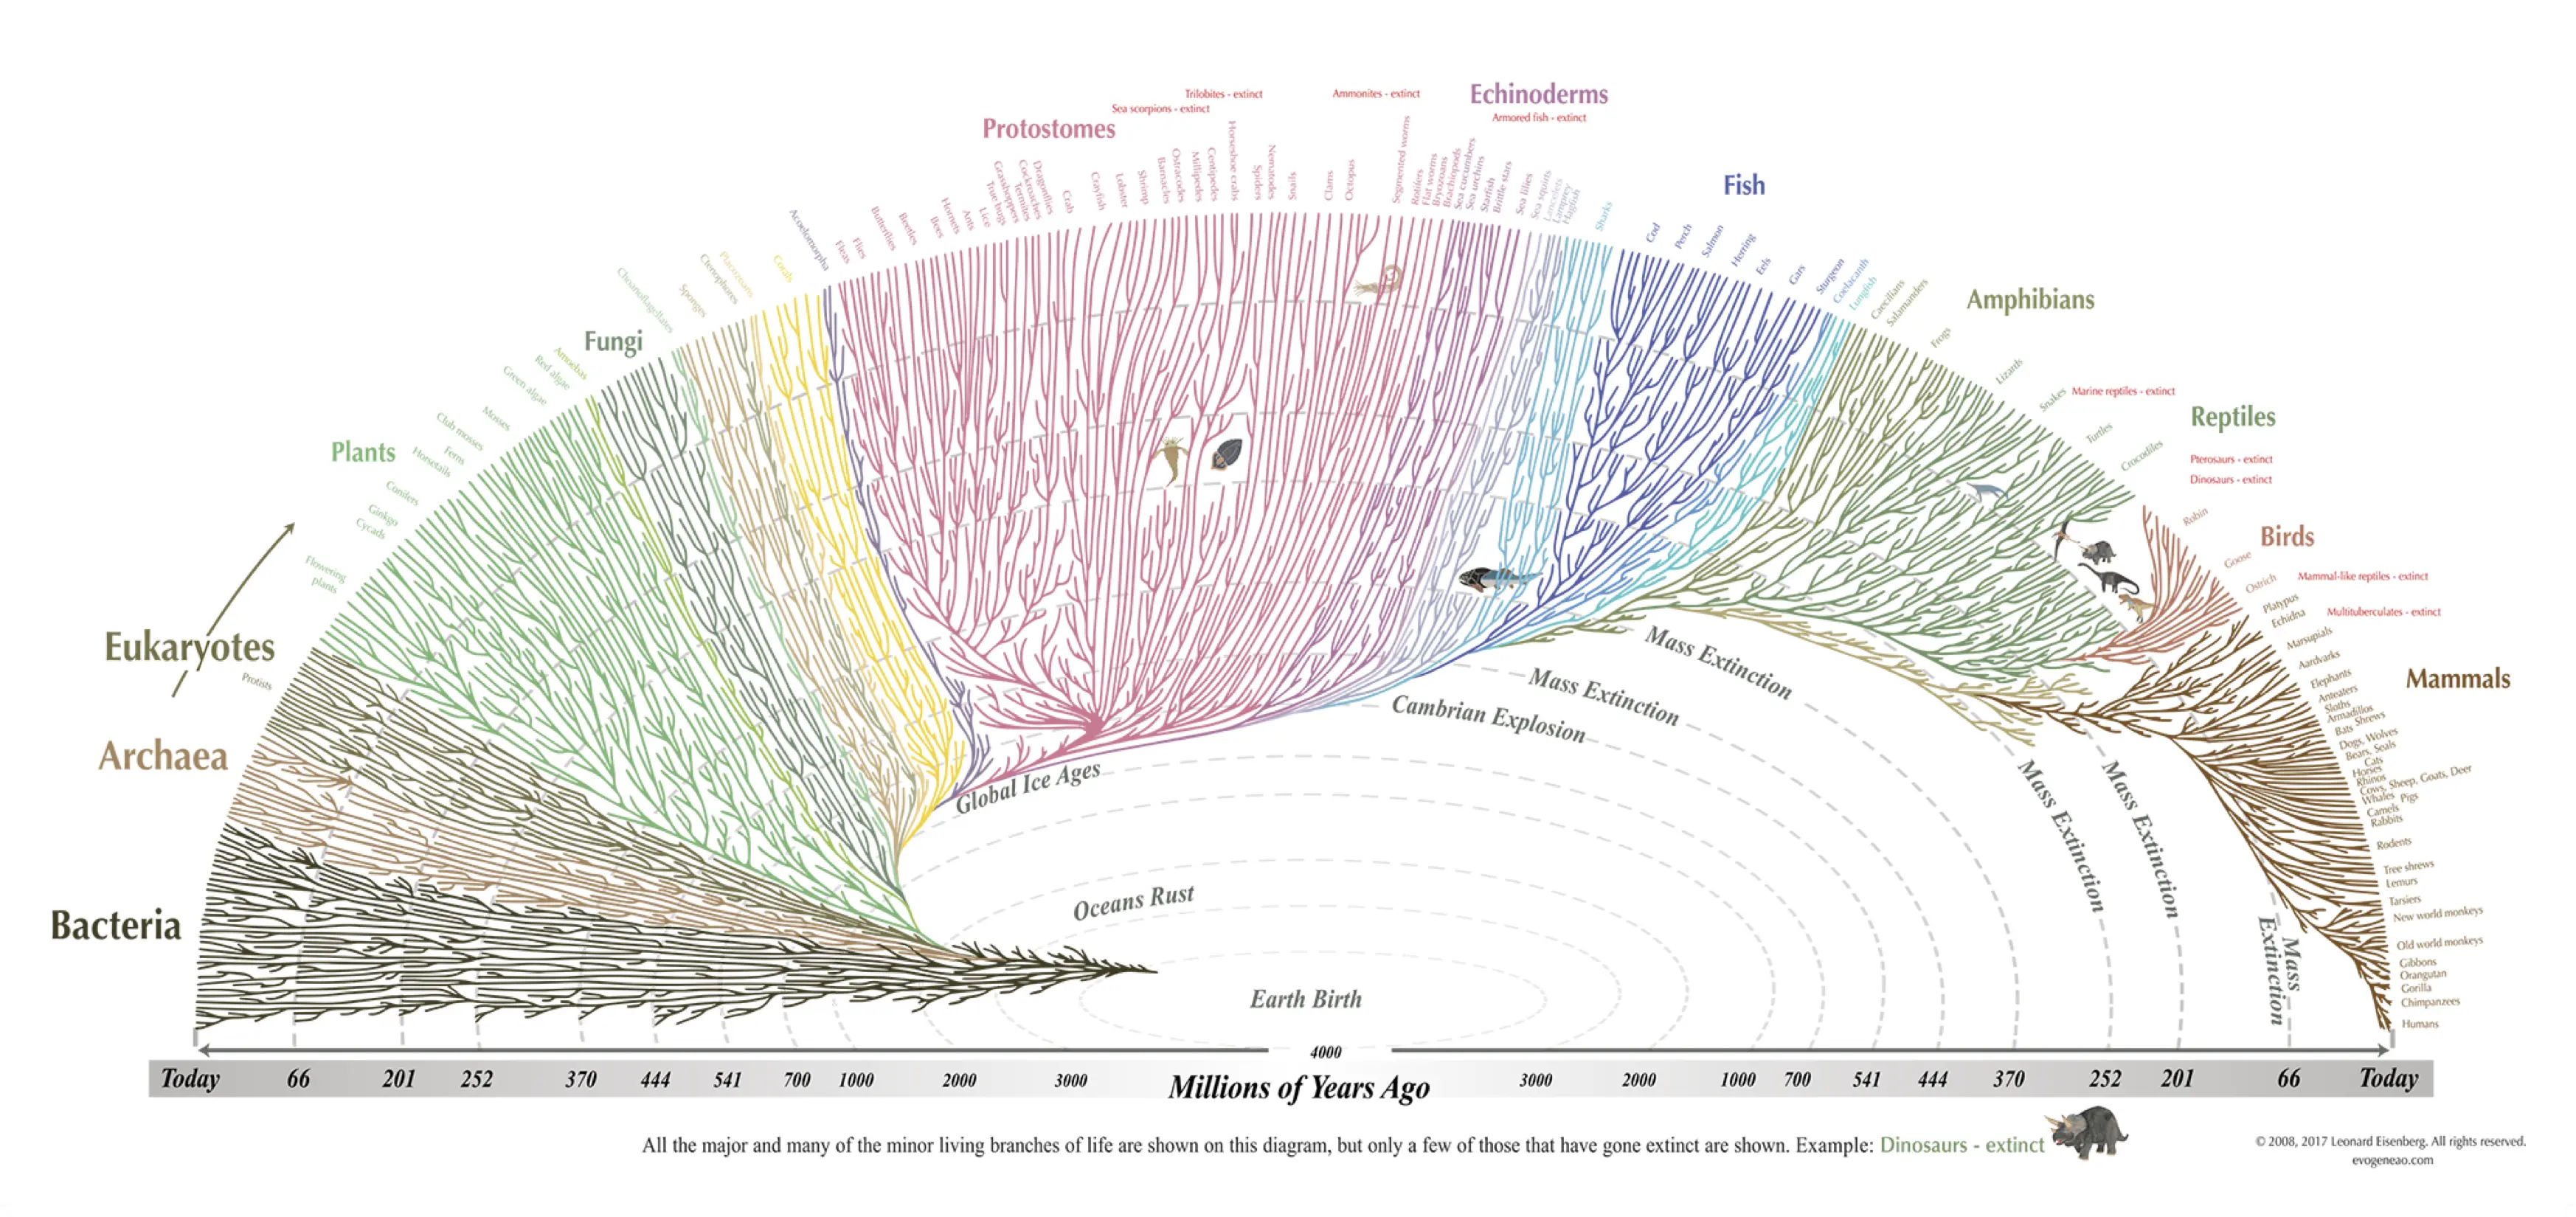
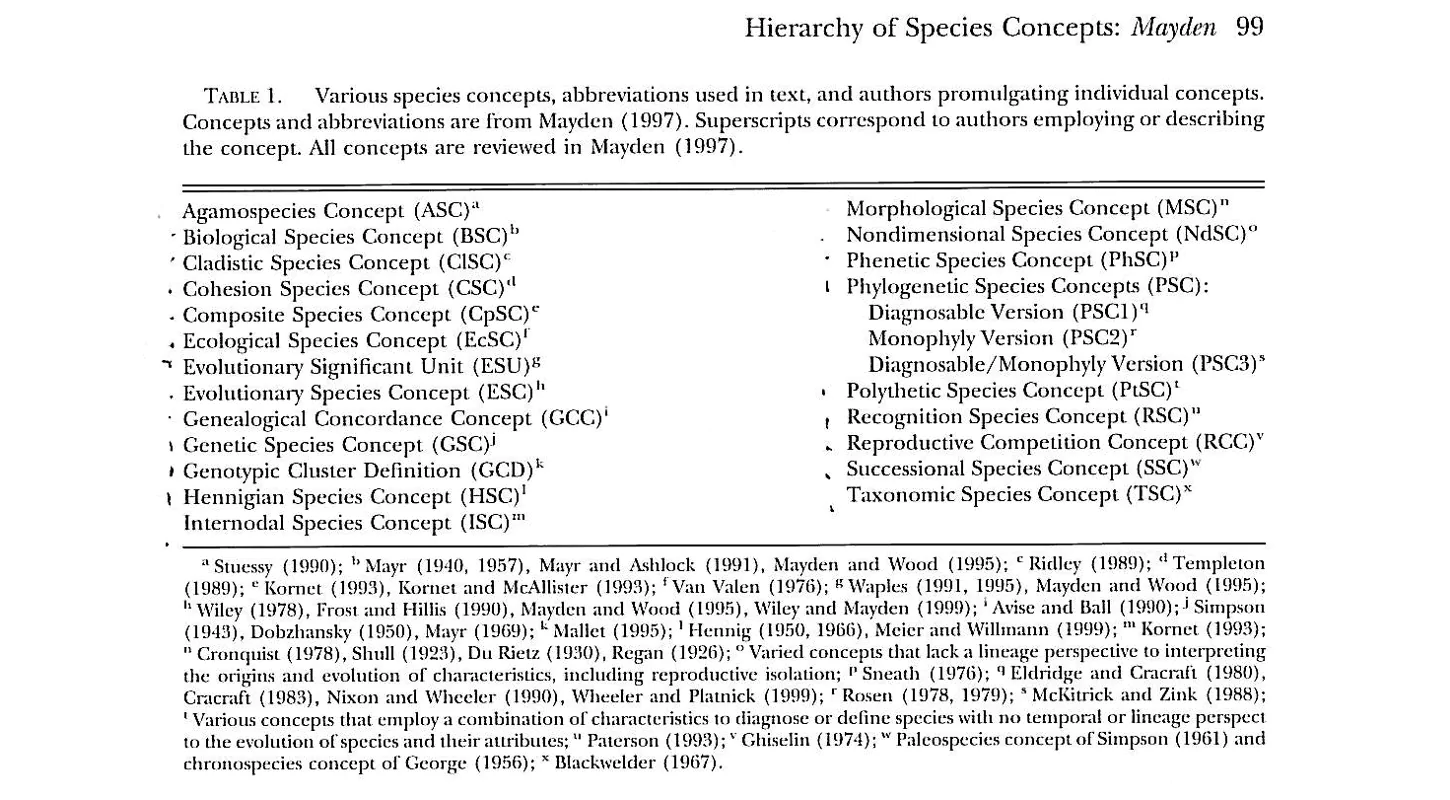
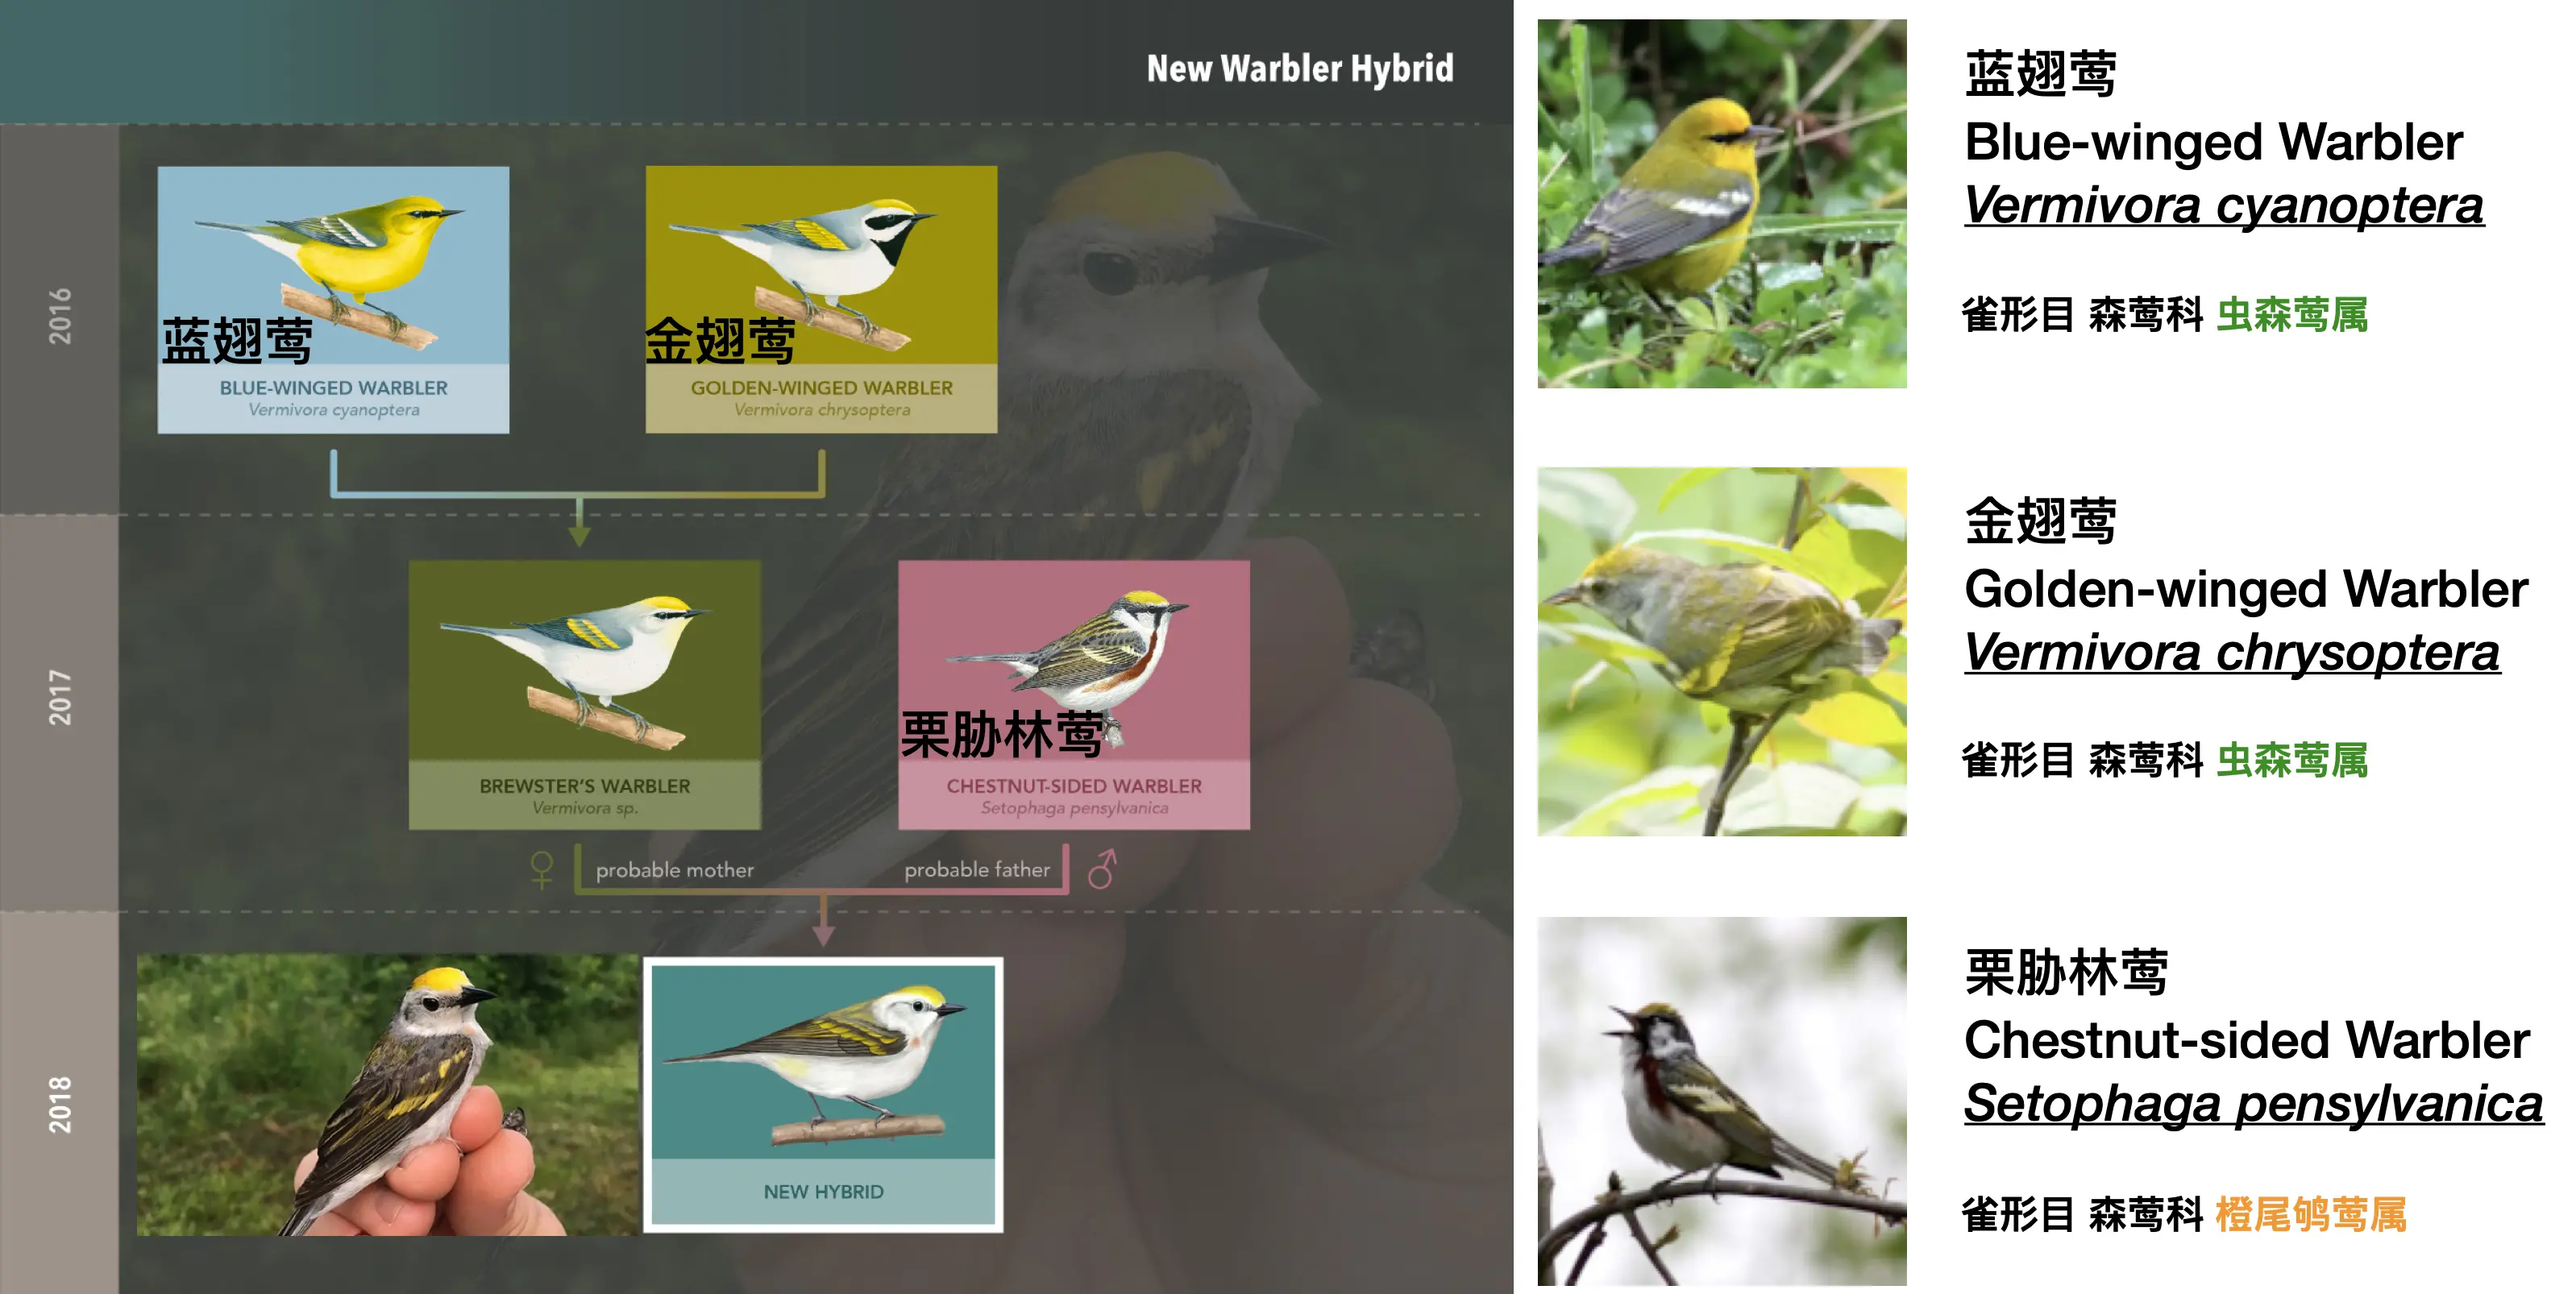
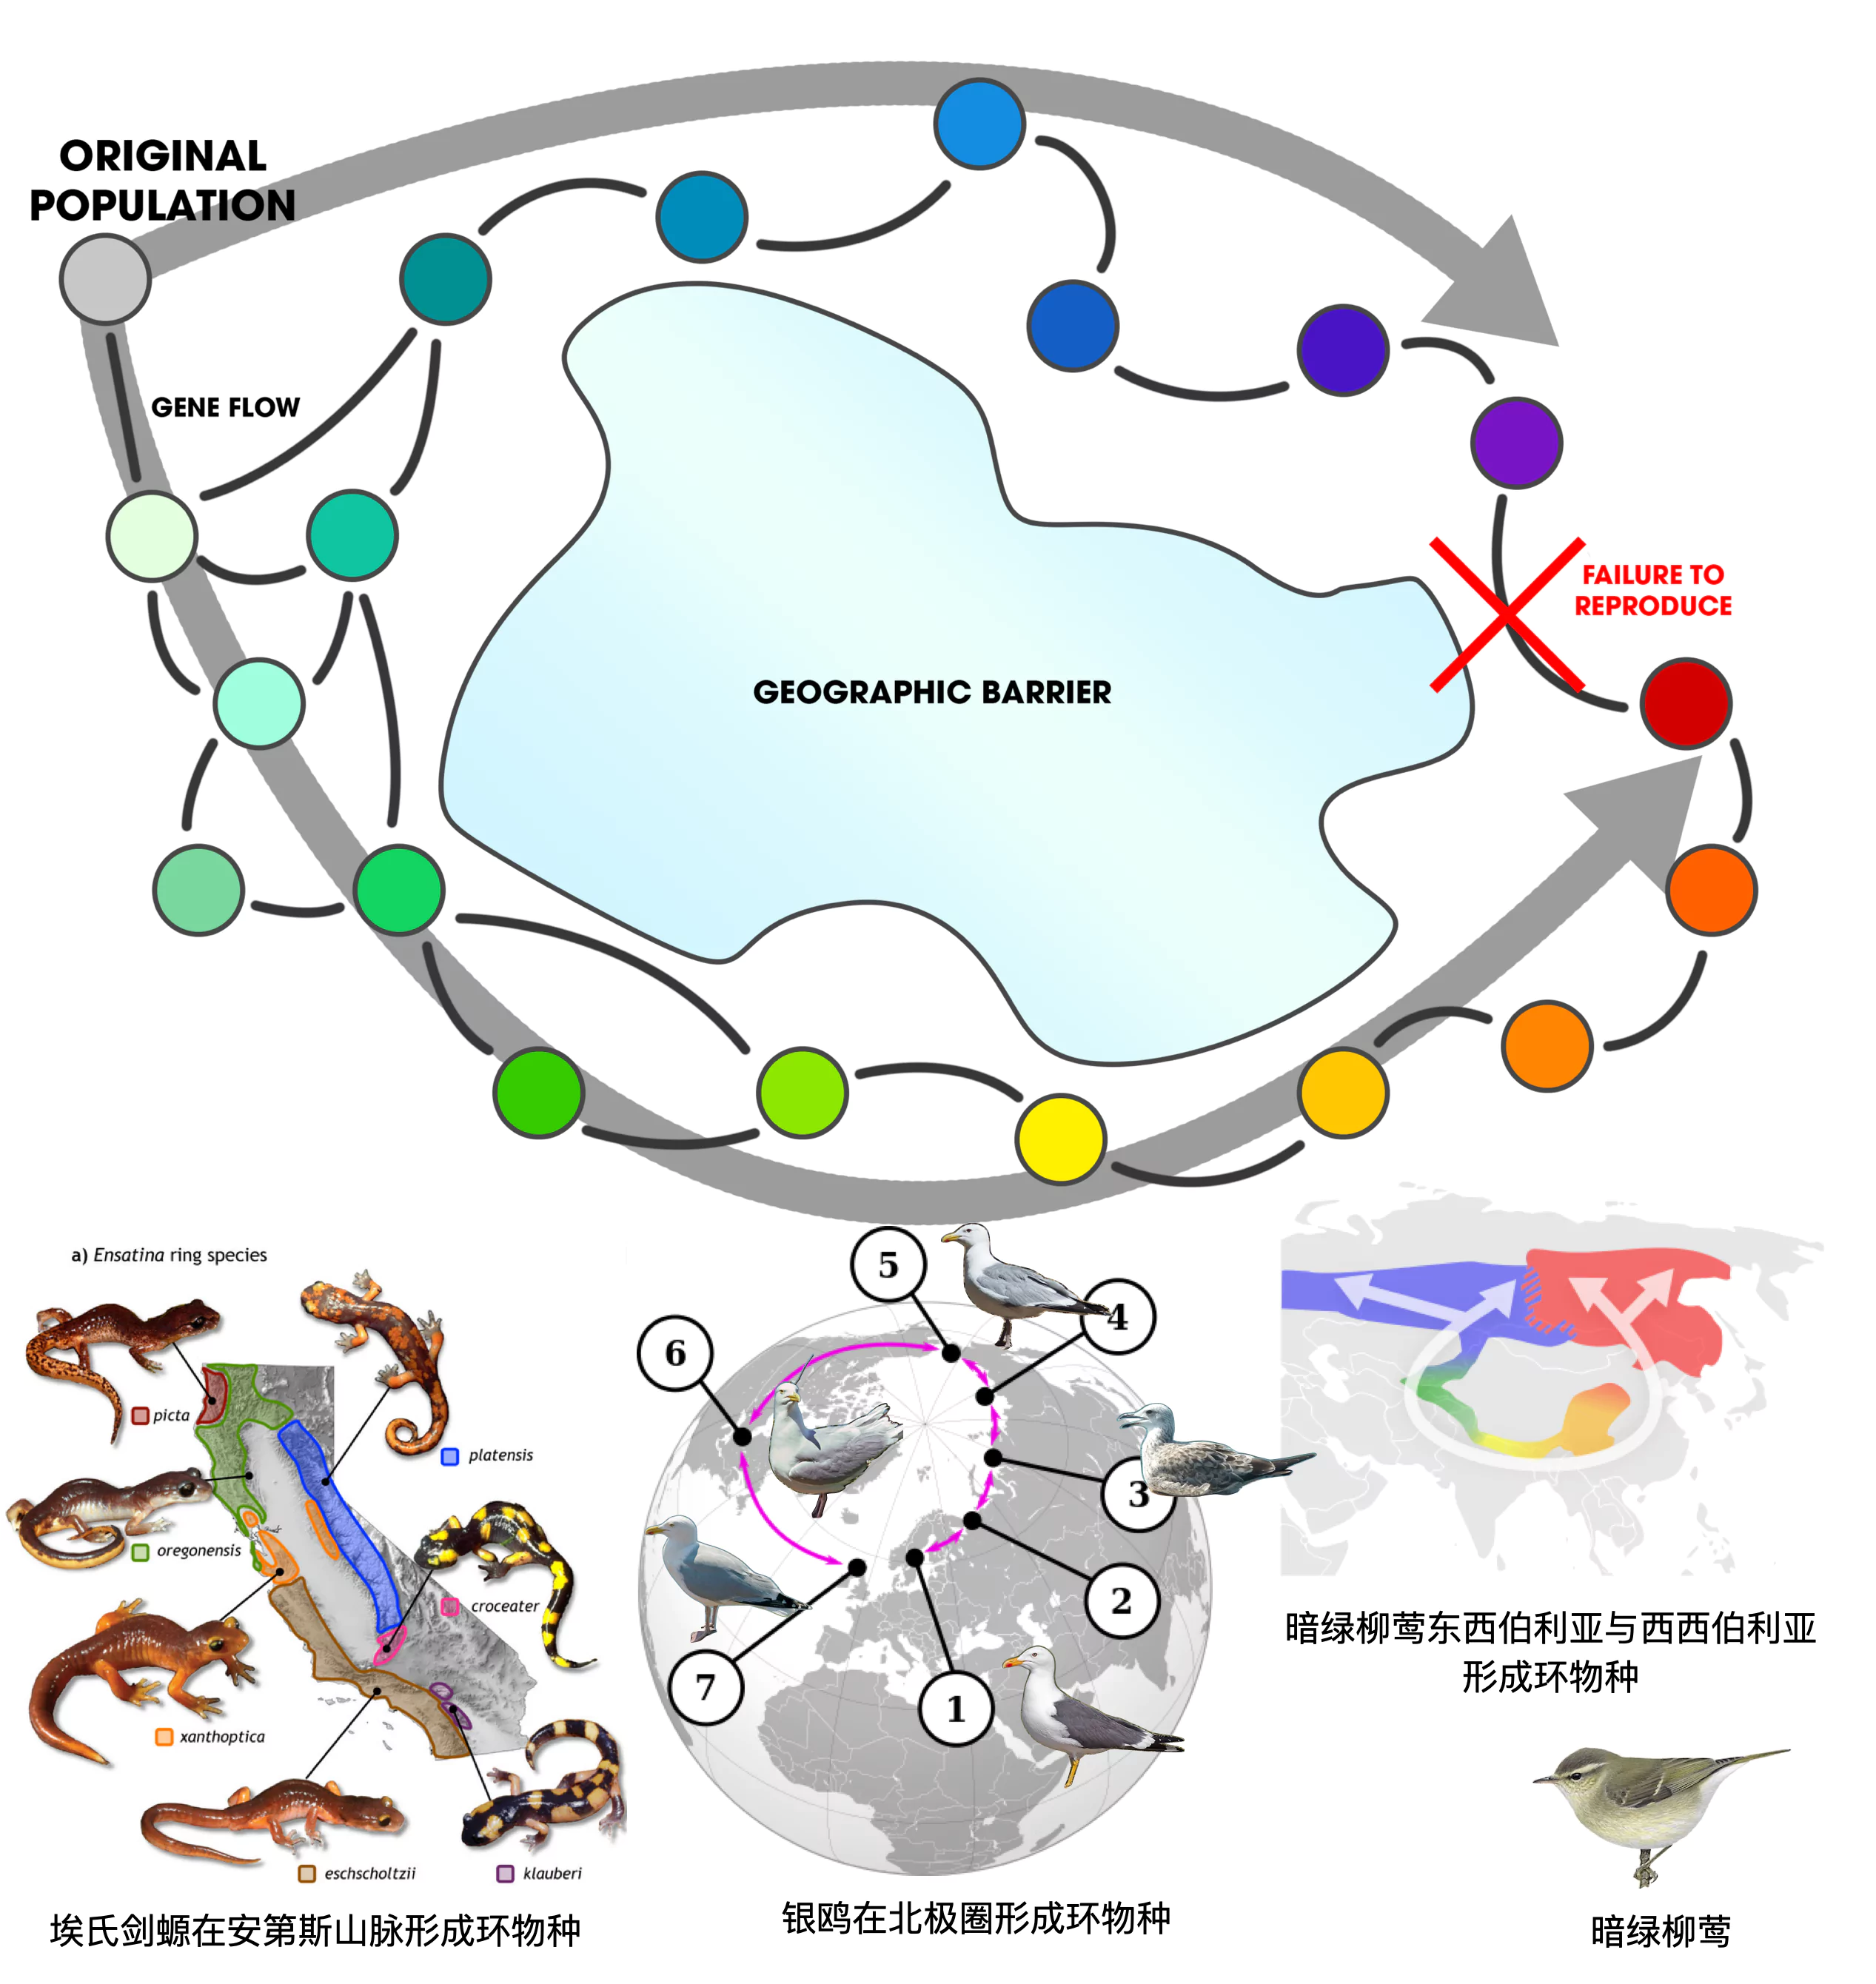
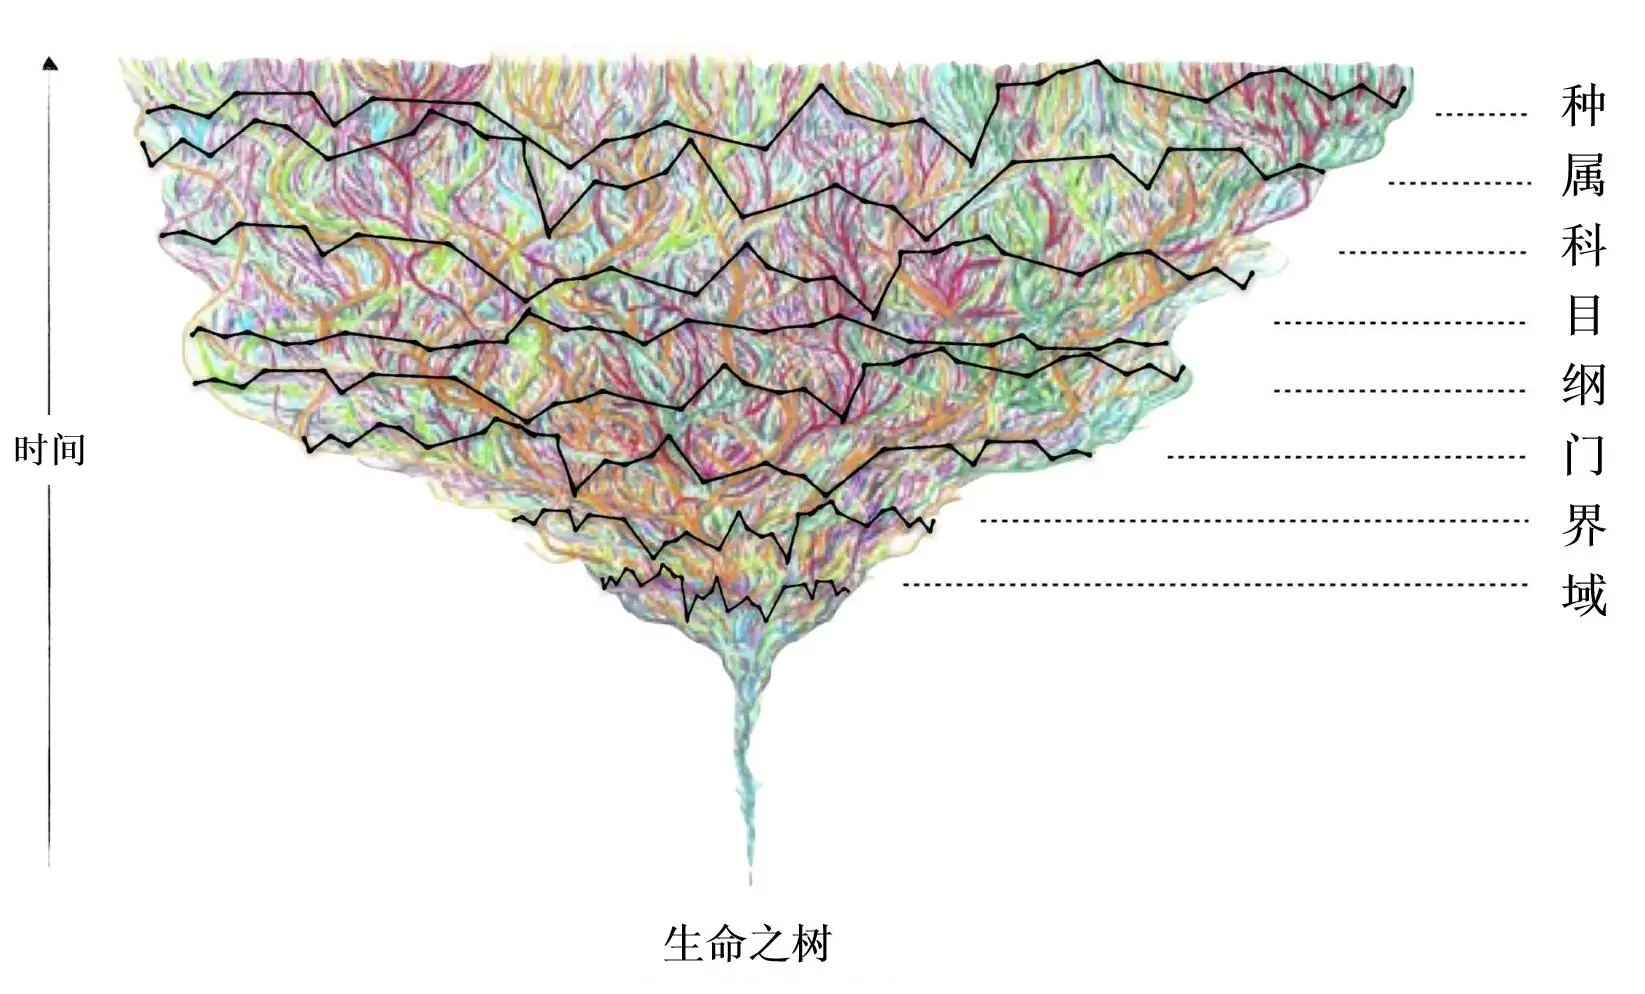
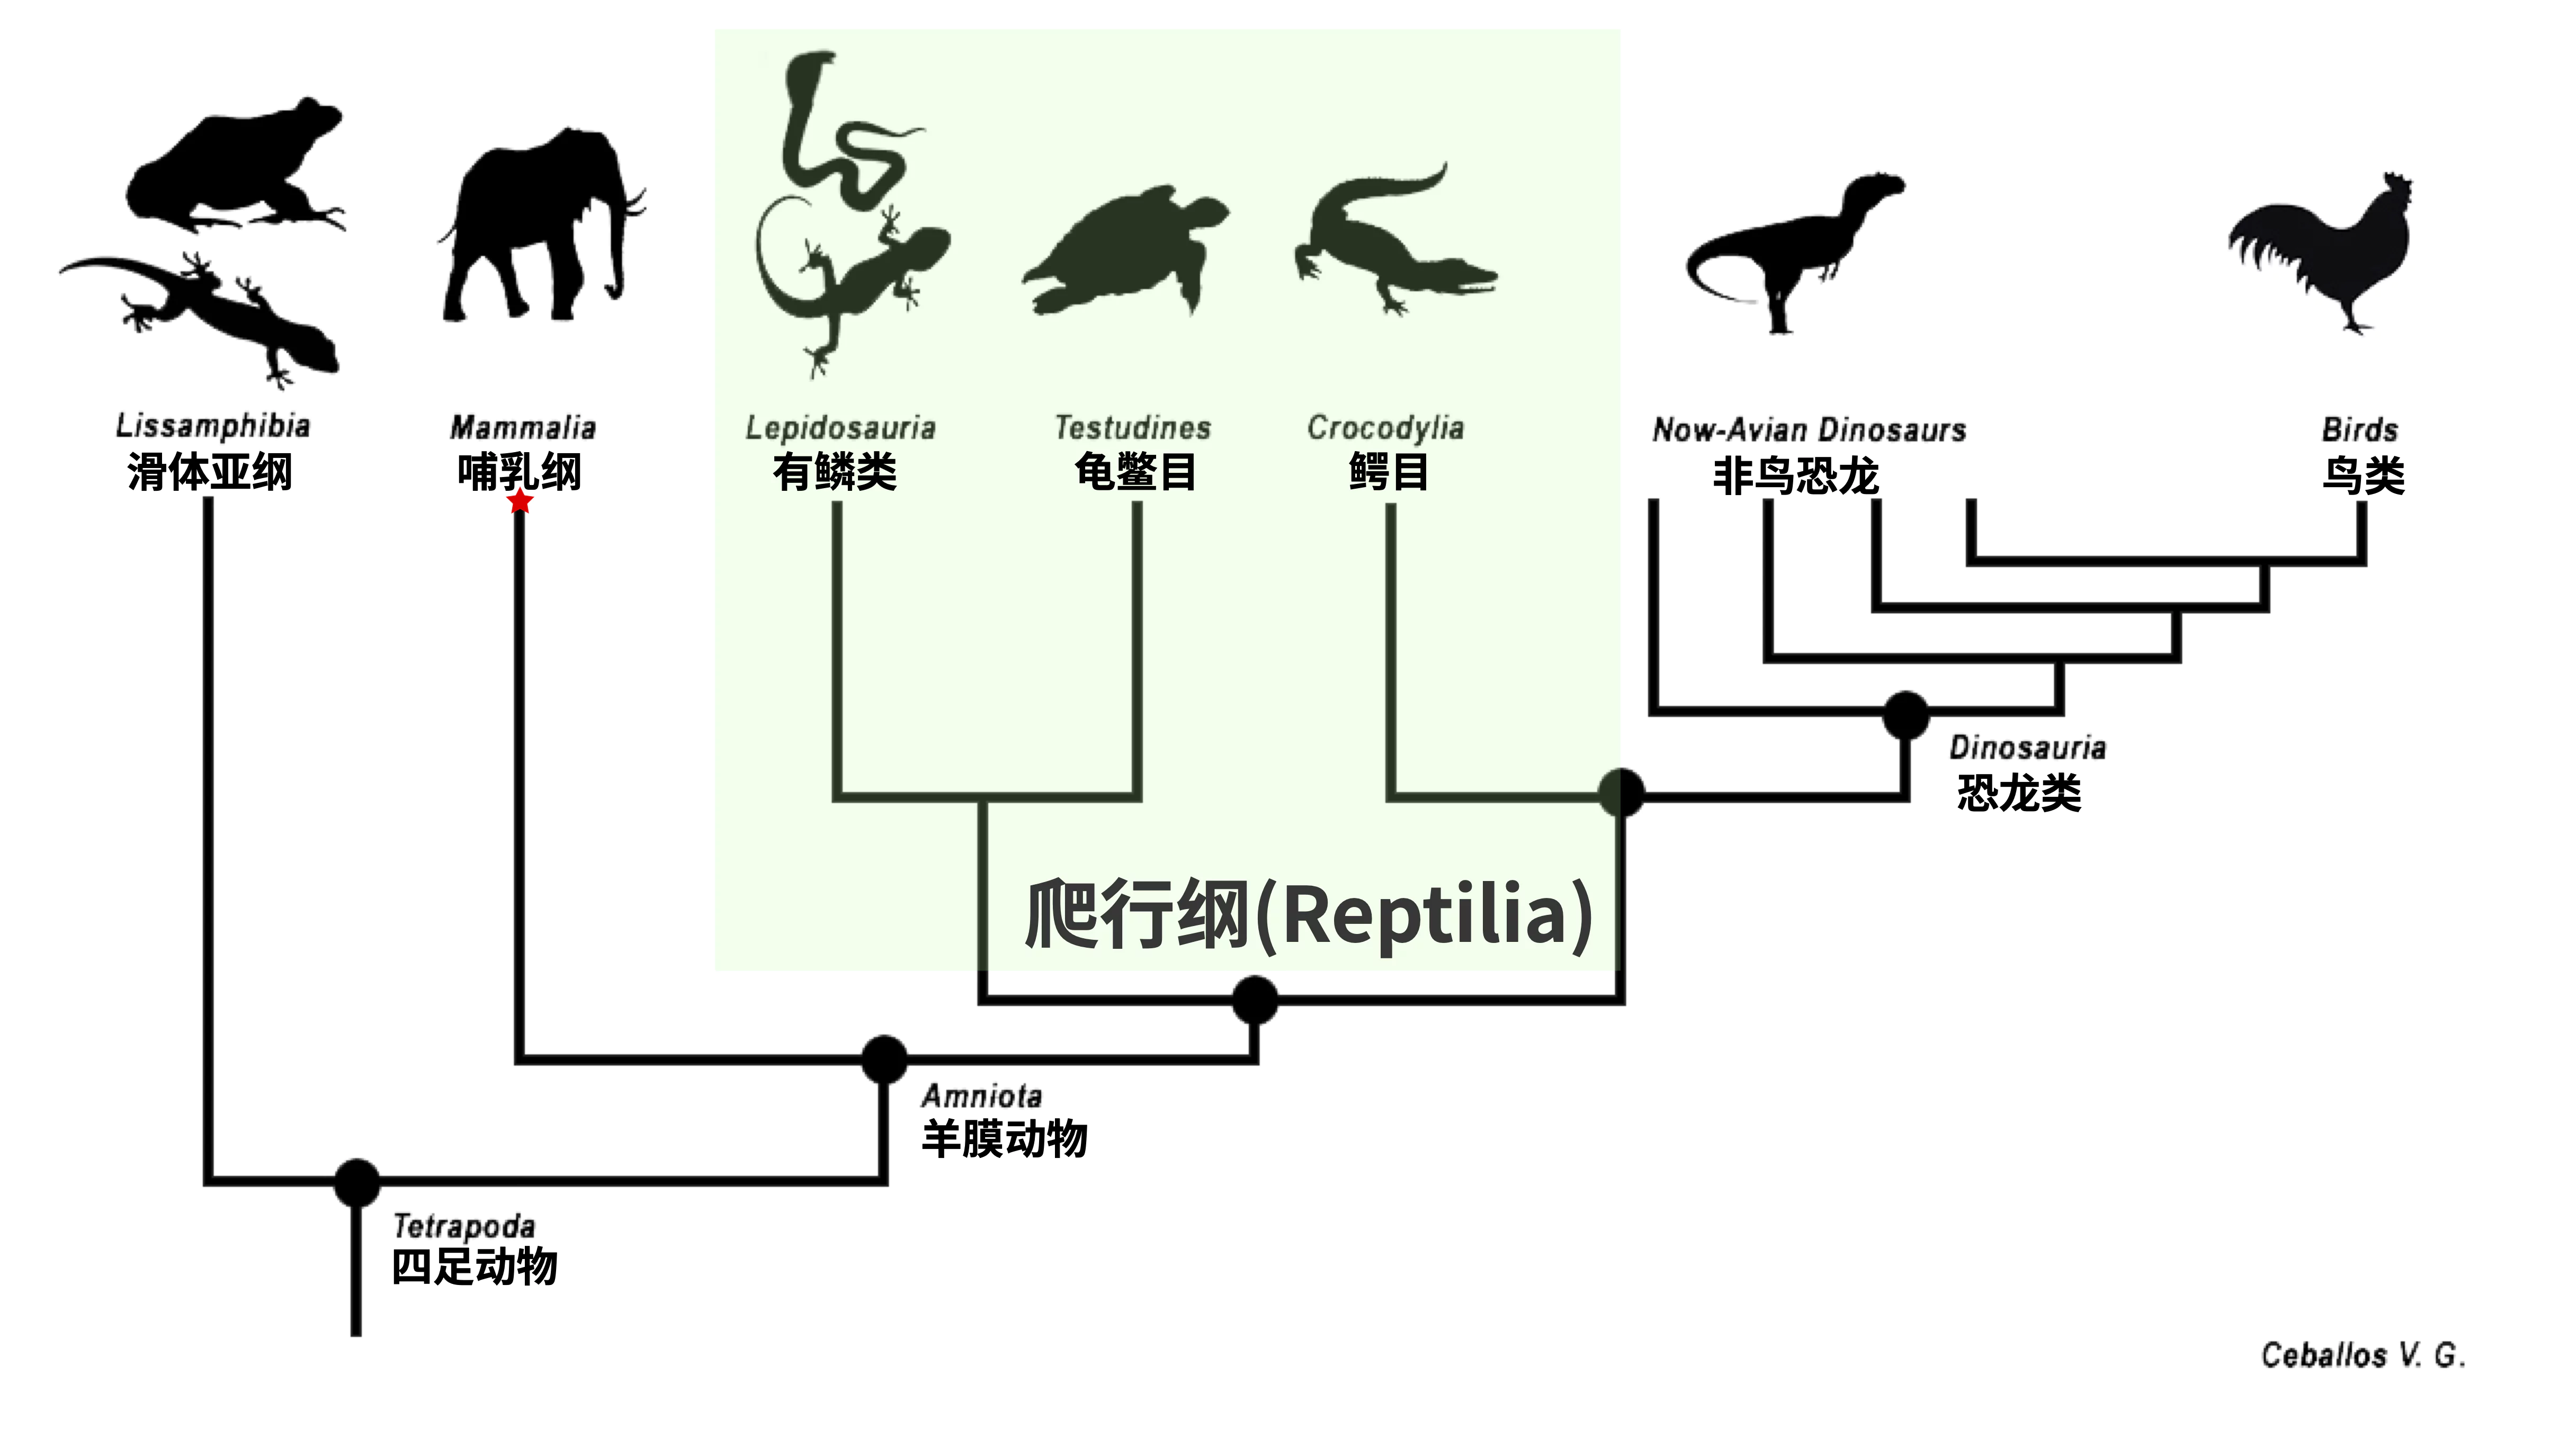
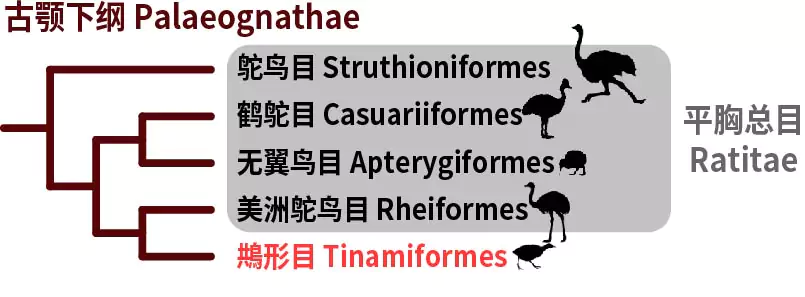
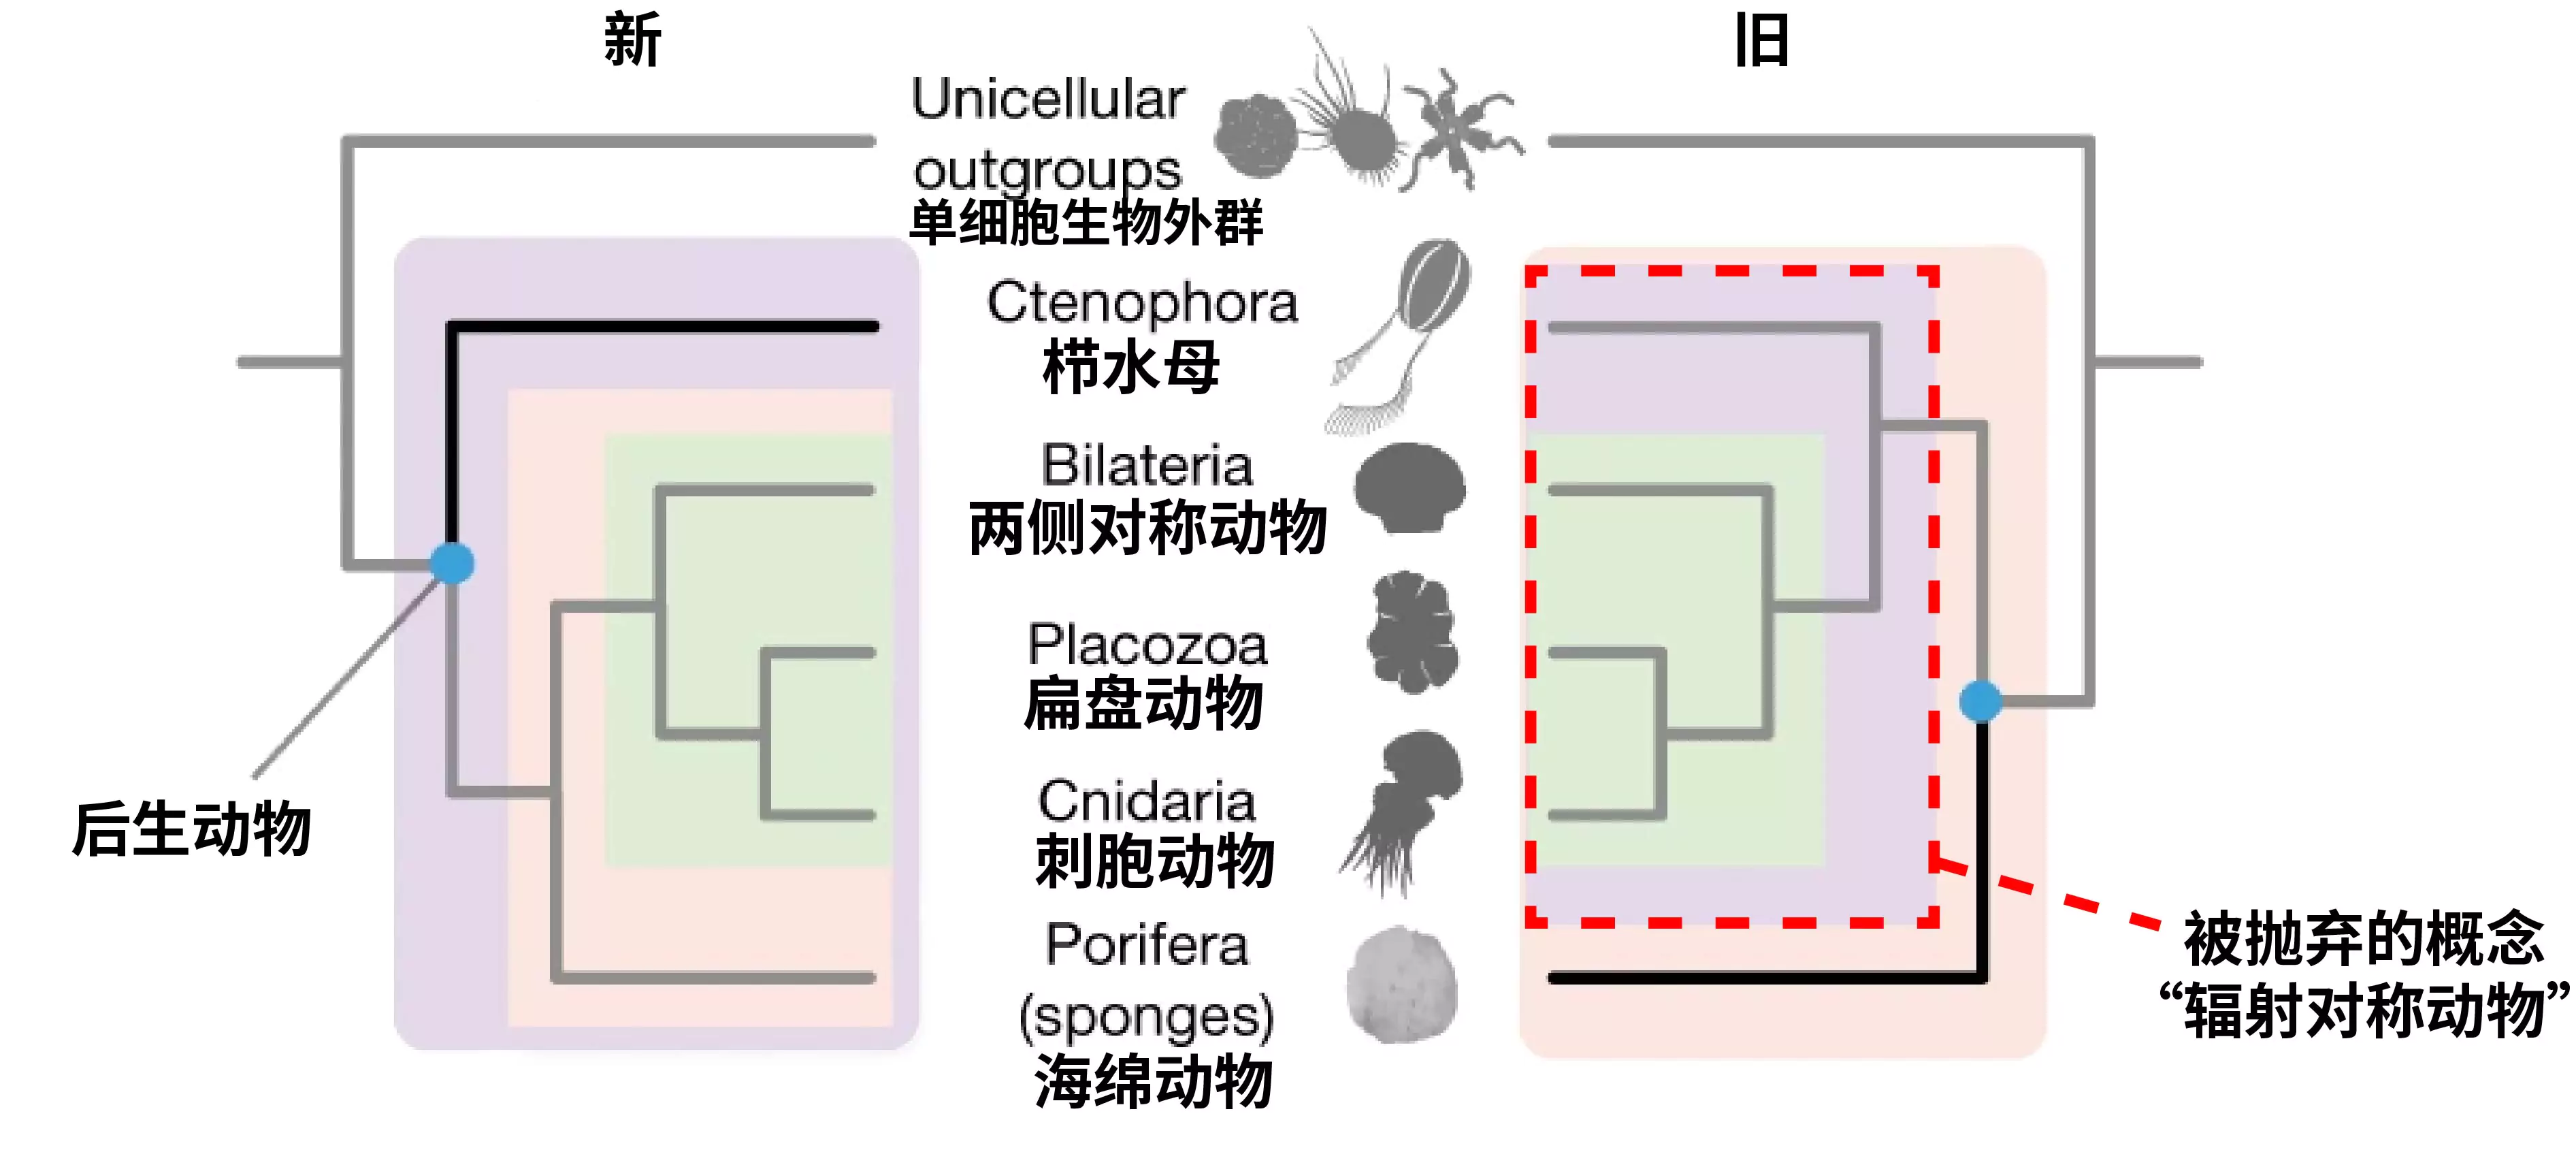
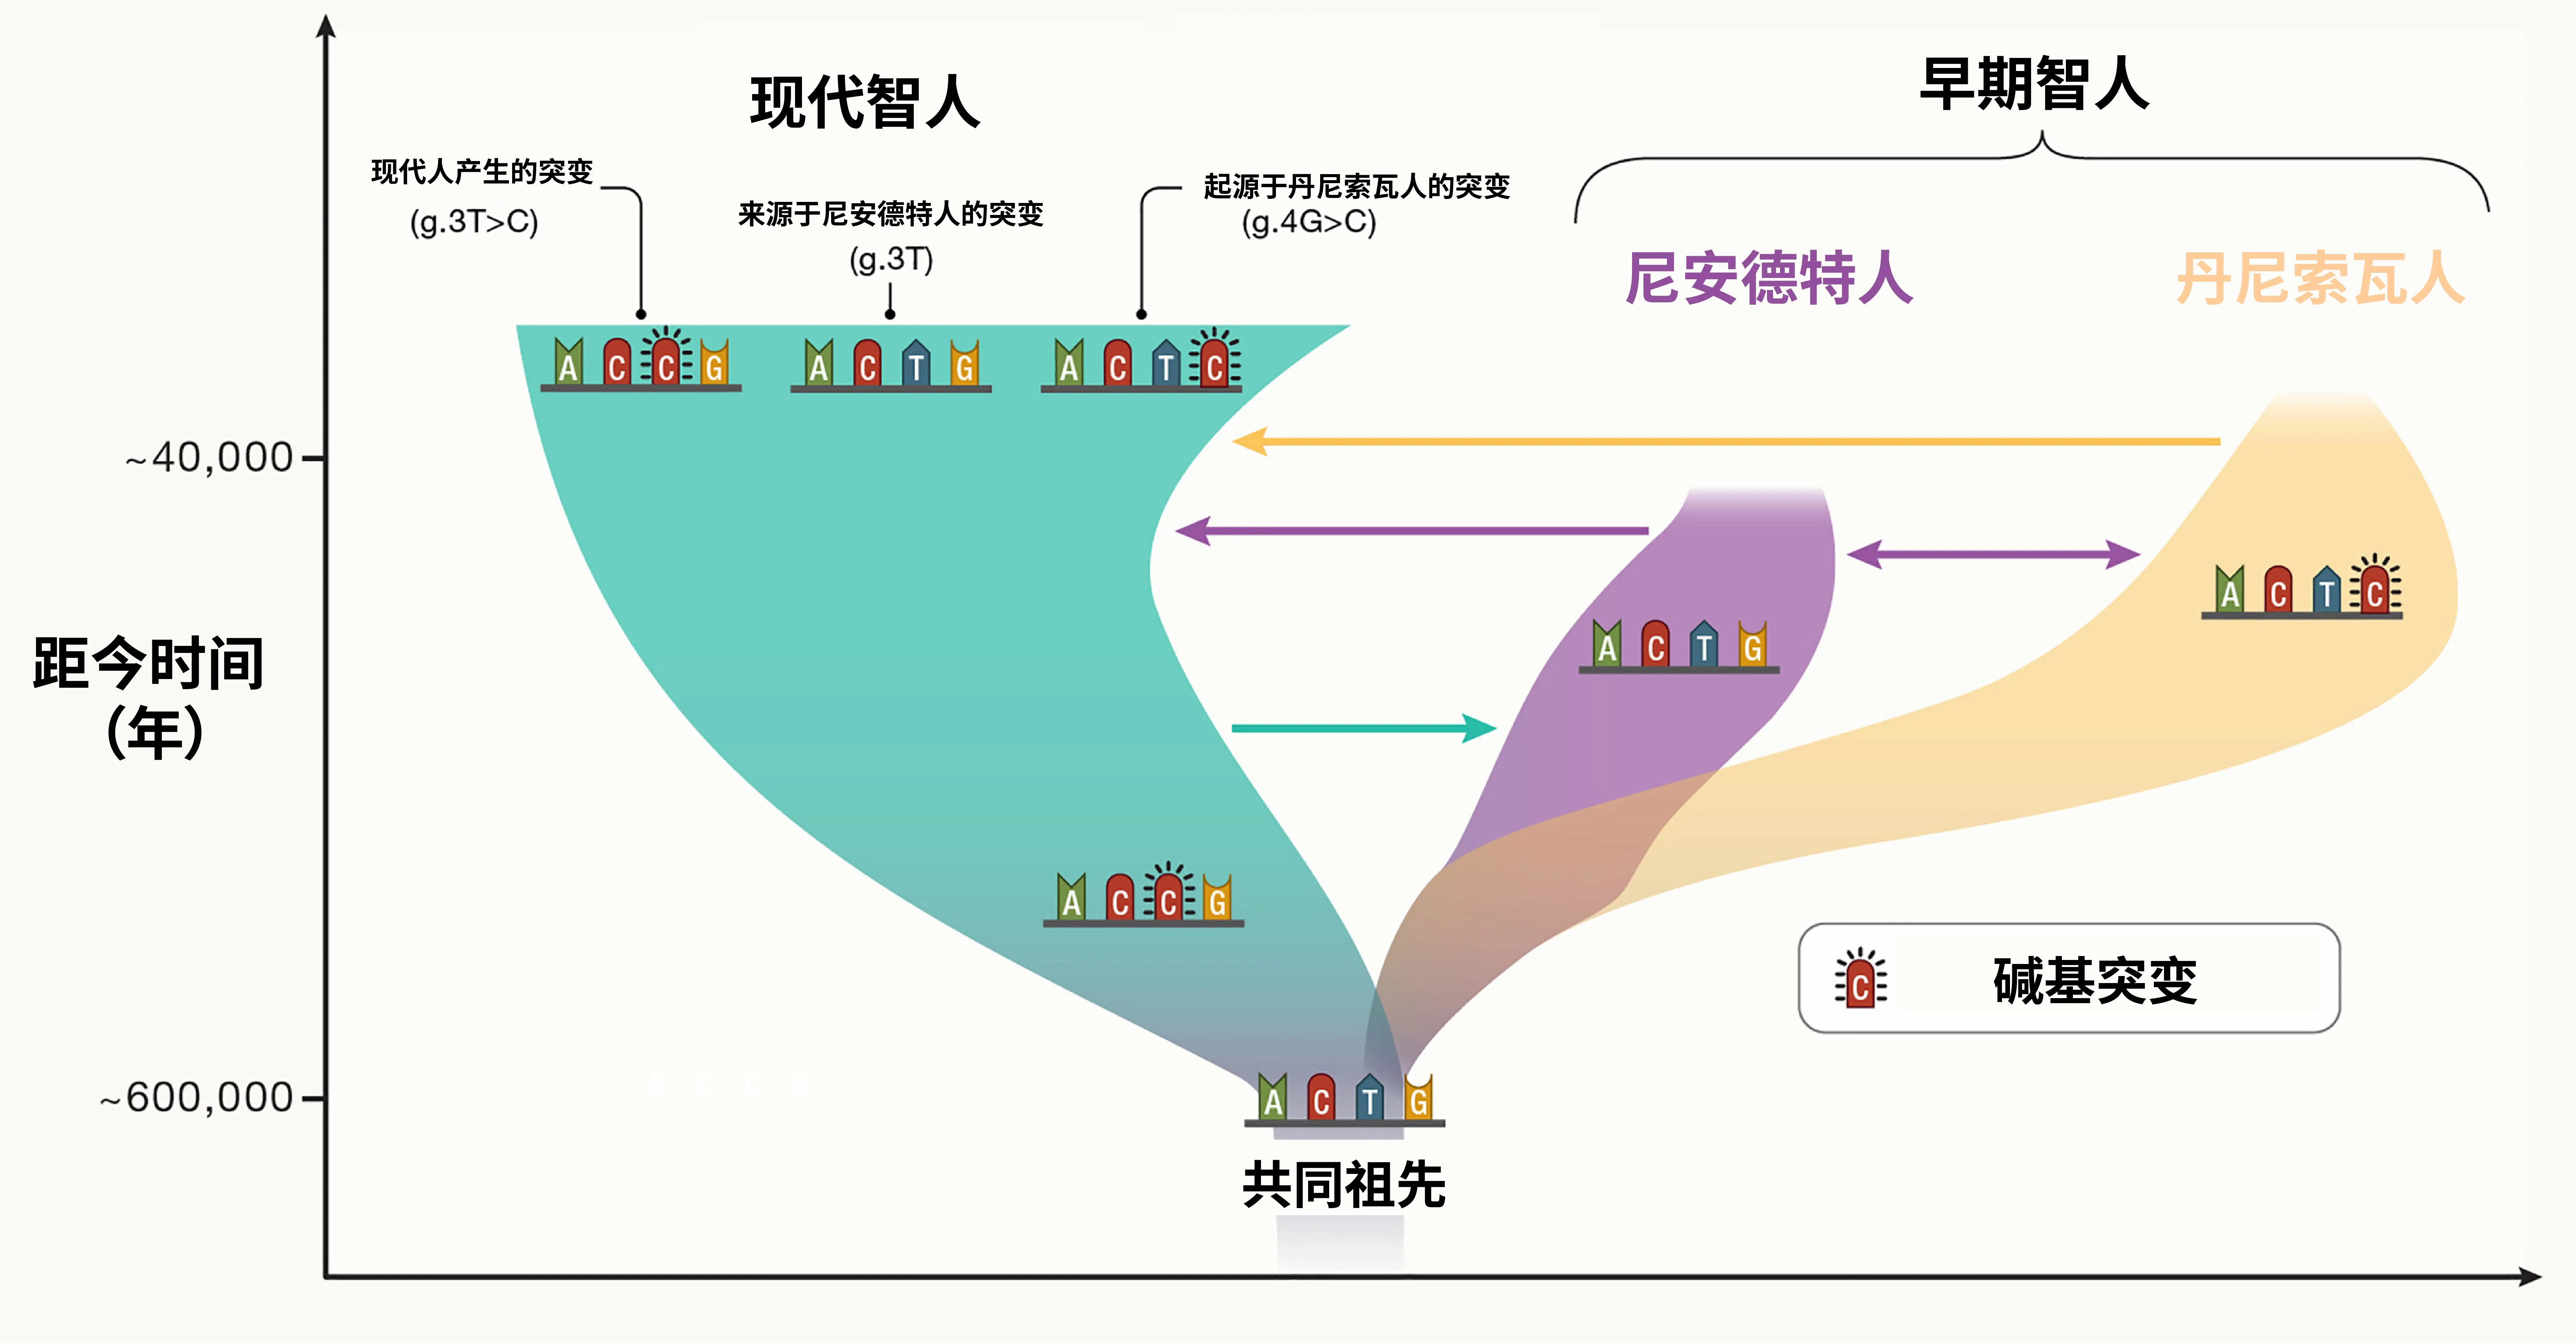
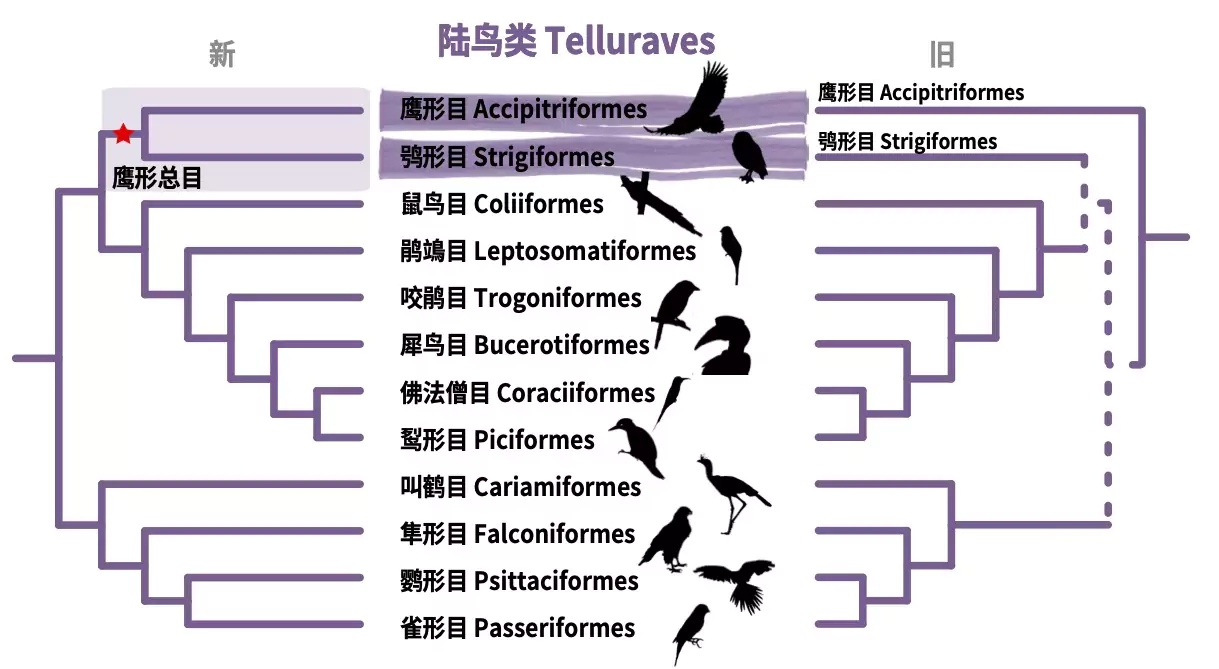
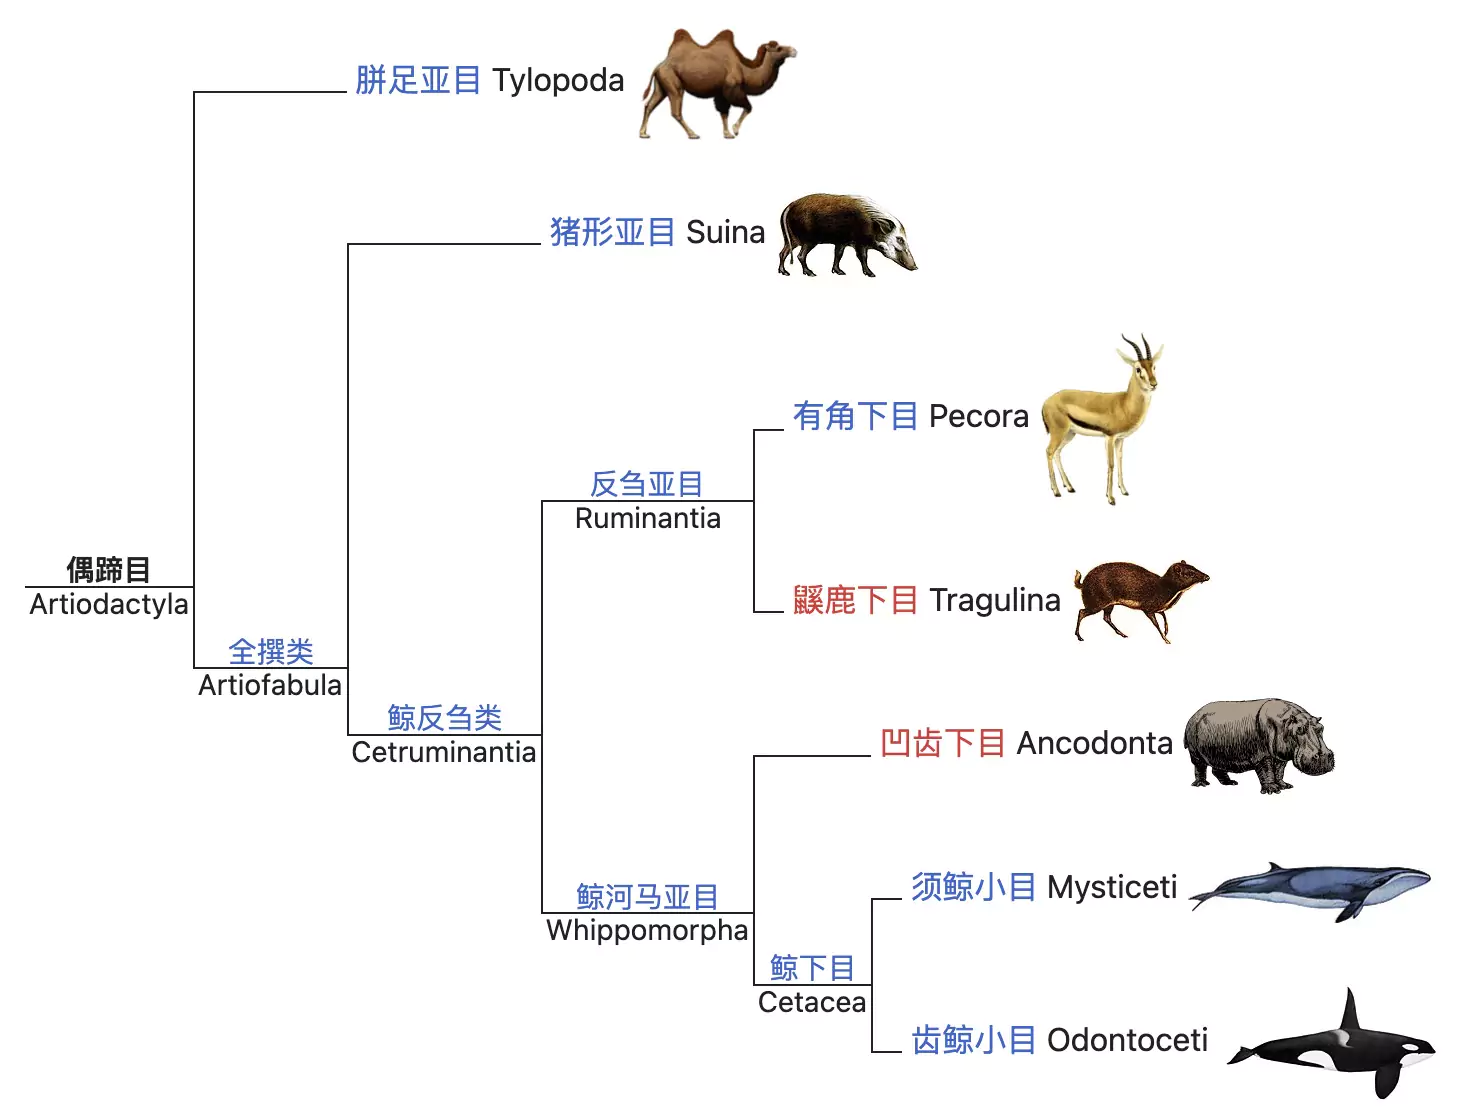
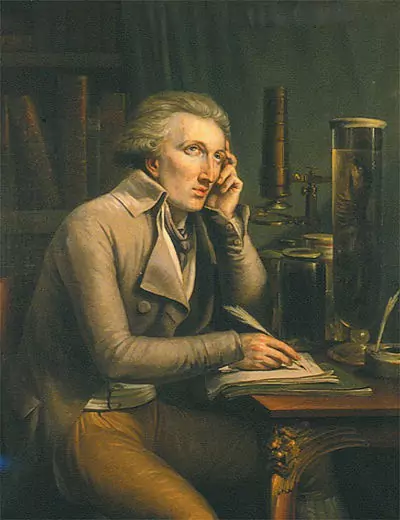
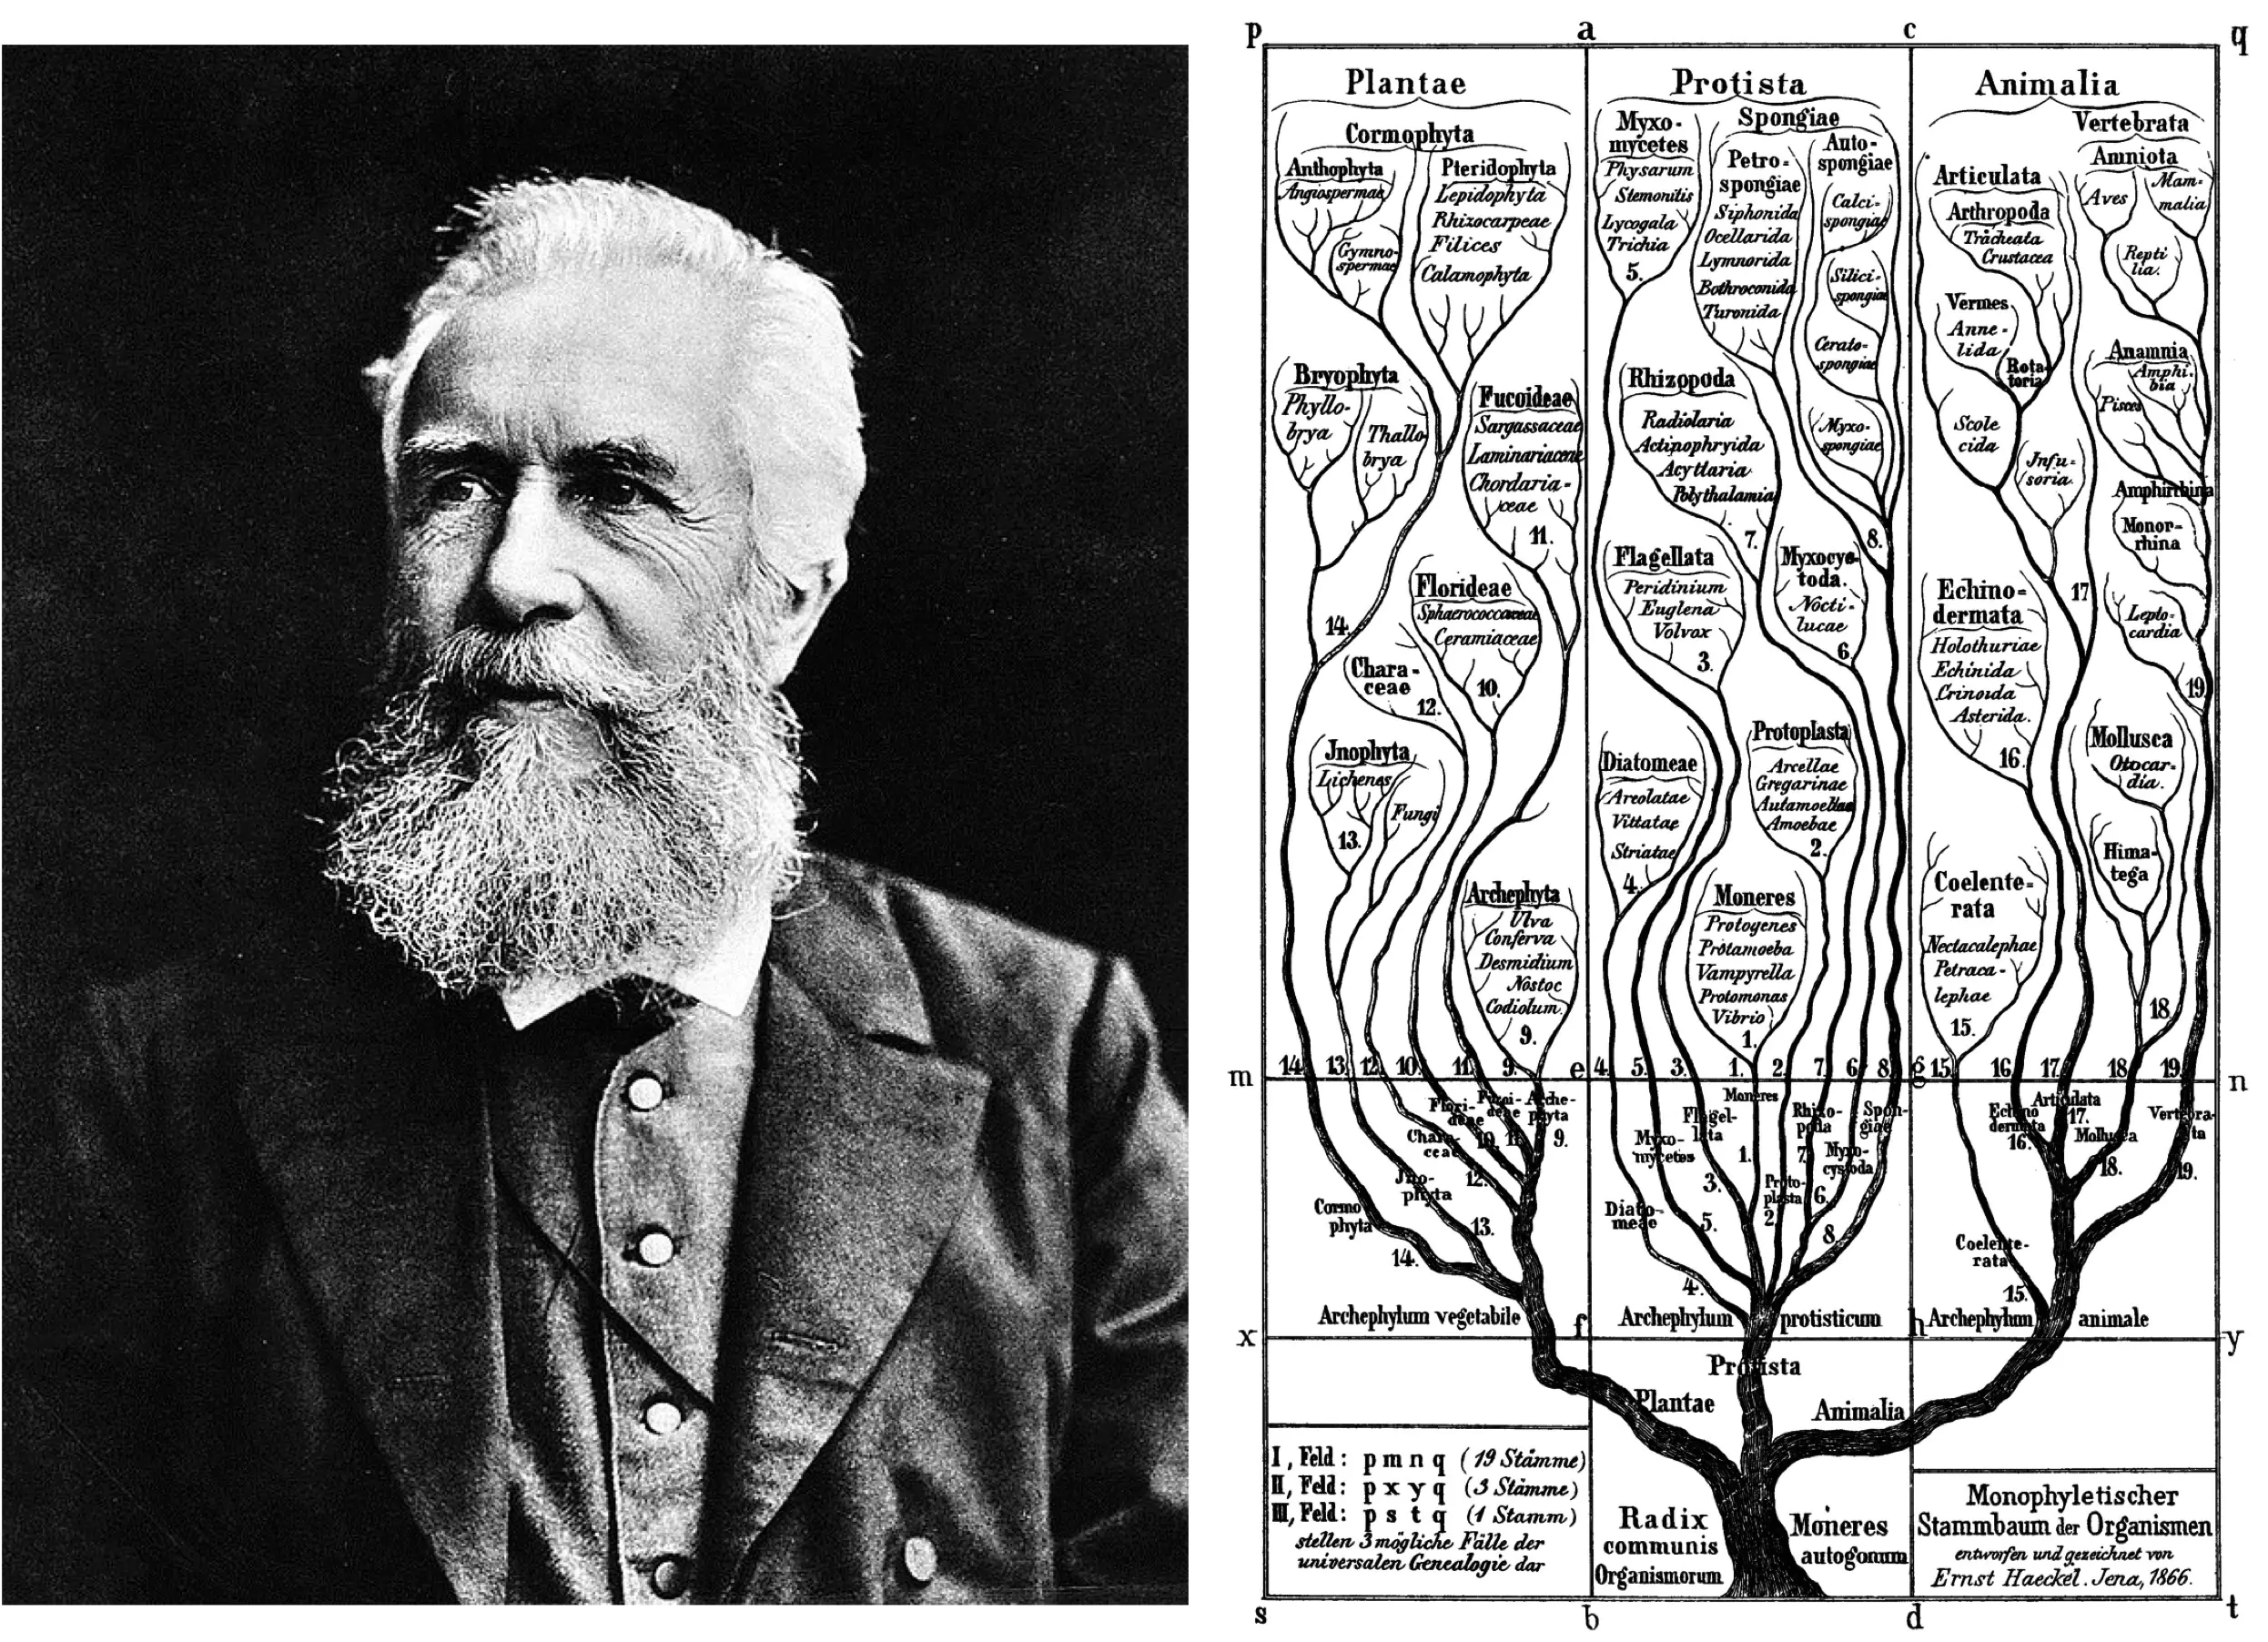
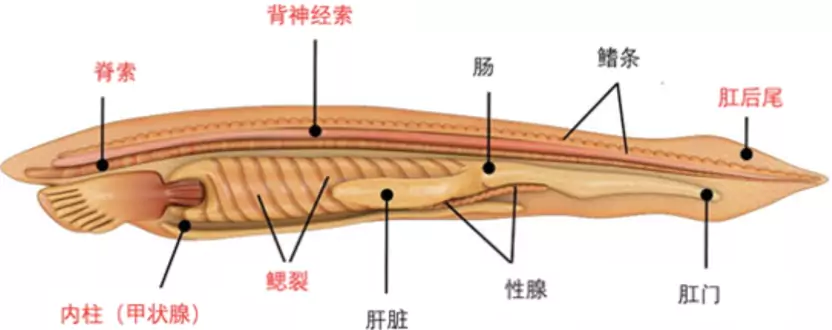
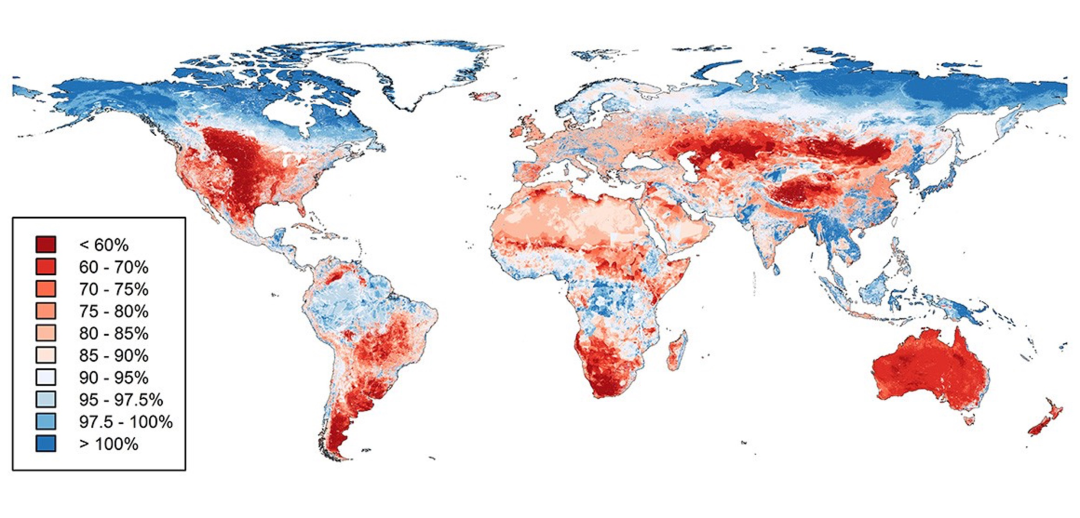
    <content type="html"><![CDATA[<p>“物种”可能不是真实存在的概念？下纲、总目、总科，这无限细分的分类到底是为哪般？</p><p>陈光霁 与 孙仲夷 <a href="javascript:void(0);">ZJU生命演化研究</a> <em>2024-04-01 21:41</em> <em>浙江</em></p><span id="more"></span><p>（提示：快速浏览完这篇文章大概需要30分钟，带着思考大概需要0分钟。这个问题还有许多未解之谜，如果你有兴趣更深入思考，也许值得投入一辈子。）</p><h2 id="引言"><a href="#引言" class="headerlink" title="引言"></a><em><strong>引言</strong></em></h2><p>达尔文(Charles Darwin, 1809 - 1882) 在《物种起源》中曾言：“迄今为止没有一个定义能够令所有的自然学家都满意；然而每个自然学家在谈论物种时都隐约知道他所指的是什么”。物种的本质一直是生物学和哲学领域的热门议题。生物学家对“物种”的定义长期以来都存在分歧，哲学家则对物种的本体论地位存在争议。然而，作为当今生物分类学中的重要单位，正确理解“物种”概念对生态(考古)调查、环境保护、演化生物学等多个领域至关重要！</p><p>虽然在定义上存在着种种挑战，但从亚里士多德对植物和动物的区分开始，延续至现代科学的分类命名法，我们一直在试图对生物体(organism)进行分类(taxonomy)。现代分类系统是基于将生物体组成称为“物种”的单元，这些物种再汇聚形成更大的分类单元，如属、科、目、纲、门等，在生命的嵌套层次结构中连接起来。但是，构成一个物种的要素是什么？为何我们应该将特定的生物群体视为一个独特单元，并为其赋予特定名称？“物种”这一概念究竟是自然客观存在的，还是人为赋予的，这值得更深入地探讨。</p><h2 id="Are-species-real"><a href="#Are-species-real" class="headerlink" title="Are species real ?"></a><em><strong>Are species real ?</strong></em></h2><p>2023年10月，“<em><strong>物种和分类学家的无声灭绝</strong></em>”一文在中文和英文互联网论坛都有引发了广泛的讨论(Löbl, 2023)。分类学家呼吁：“<em><strong>若未能正确鉴定生物并命名，生物学将失去其意义</strong></em>”；旁观者评论说：“分类学的消亡可能涉及科学立场的变迁。作为描述性科学，尽管技术不断发展，但仍然存在其局限性。”；另外一些现实主义者则批评道：“这篇文章只是在‘呼吁’政府提供更多经费给分类学家们而已，似乎并不能带来实质性改变。” 那么，<em><strong>物种</strong>分类</em>，是否值得投入更多经费进行研究，物种的概念是否来源于人为主观创造？深入了解这些争议，或许会使你对此有不同的看法。</p><p><img src="/images/SpeciesProblem_f1.webp" alt="图片"> </p><p>图1. 生物等级分类阶元示意图（图修改自：<a href="https://sciencenotes.org/species-definition-and-examples-in-biology/%EF%BC%89">https://sciencenotes.org/species-definition-and-examples-in-biology/）</a></p><p>科学术语“物种(species)”一词来源于拉丁文中表示性状或现象的一个词。在试图对生物界进行分类时，人们被迫思考如何合理定义物种的内涵。在讨论争议核心“物种的真实性”时，我们不可避免地会面临两个问题：1. “物种”是否是真实的自然事物(Nature Kind)？2. 如果真实，我们在认知世界的过程中该定义“物种”？真实的自然事物应当如同氢、氧、原子、电子、蛋白质、DNA、生物、基因等一般，具有“服从科学规律”，“作为科学研究的对象”，“<em><strong>反映自然界上真实的事物和过程</strong></em>”的特性，是具有“<em><strong>必要和充分属性的事物</strong></em>”的集合；“物种”这一概念是否具有这样的特性呢？“物种”相对于同其他分类阶元是否有着其独特性呢？</p><hr><h2 id="1-物种是真实存在的生物学实体-Species-Are-Real-Biological-Entities"><a href="#1-物种是真实存在的生物学实体-Species-Are-Real-Biological-Entities" class="headerlink" title="1. 物种是真实存在的生物学实体(Species Are Real Biological Entities)"></a><em><strong>1. 物种是真实存在的生物学实体(Species Are Real Biological Entities)</strong></em></h2><h3 id="a-早期的物种概念"><a href="#a-早期的物种概念" class="headerlink" title="a. 早期的物种概念"></a><em><strong>a. 早期的物种概念</strong></em></h3><p>早在<em><strong>亚里士多德</strong></em>(Aristotle)时期(公元前384 - 前322)，他就对“物种”这一名词进行了一系列的定义：“<em><strong>物种</strong></em>是真实存在的事物，具有其本质特征。人们能够清楚地将一个物种与另一个物种区分开来，不同物种相互之间不重叠并可进行比较。”。在亚里士多德式的观点中，许多早期的专业术语被运用于对<em><strong>生物体</strong></em>(organisms)进行定义：如<em><strong>属</strong></em>(genus)是一个非常广泛的类别，而<em><strong>物种</strong></em>(species)是指<em><strong>属</strong></em>的内部一类特殊的生物体，可由<em><strong>种差</strong></em>(differentia)所区分。这一套基本概念，被著名的植物学家<em><strong>林奈</strong></em>(Carl von Linné，1707 - 1778)等人沿用并推广，提出了对生物体以拉丁语进行命名的<em><strong>双名</strong></em>***命名法(binomial nomenclature)***，即种名由两部分组成，属名作为第一个词，种加词作为第二个词。种加词一般为描述性词语；如智人(<em><strong>Homo sapines</strong></em>)：Homo为属名，译为人(名词)，sapines译为明智的(形容词)。</p><p><img src="/images/SpeciesProblem_f2.webp" alt="图片">  </p><p>图2. 双名命名法的提出者-卡尔·冯·林奈</p><p><em><strong>这套由林奈主张并推广的双名命名法至今仍然被广泛沿用</strong></em>。然而，在林奈时代，这套命名法仍存在一些问题。例如，由于研究材料通常是死亡和保存不佳的标本，生物学家在对生物进行描述和分类时只能依靠<em><strong>形态学特征</strong></em>。随着越来越多的人将形态学特征作为分类标准，识别和区分新物种不可避免地变得更加<em><strong>主观</strong></em>。</p><p>英国著名真菌学家<em><strong>约翰·兰斯巴腾</strong></em>(John Ramsbottom, 1885 - 1974)，他在林奈的大量著作基础上整理出了早期的物种概念。早期的物种概念具备三个主要标准：1. 物种是独特的(distinct)，独立的(monotypic)；2. 物种是不可变的(immutable)，天生如此；3. 物种具有<em><strong>纯合繁殖</strong></em>(true breeding)的特性。受限于当时的学术背景，即使在林奈后期的科研生涯中，也出现了许多复杂的理论，试图通过杂交来形成物种；但物种的不可变性(immutable)是18世纪及19世纪初相关研究人员的共识。早期的物种概念受益于大量的博物馆标本，在识别和区分物种时主要侧重于形态学特征，同时也强调了“繁殖”属性的重要性。</p><h4 id="物种的不变性与变异性"><a href="#物种的不变性与变异性" class="headerlink" title="物种的不变性与变异性"></a>物种的不变性与变异性</h4><p>在<em><strong>强调不变性</strong></em>的物种概念中，物种被视为具有显著特征且不变的实体。物种的归属通过关键性状的确定和相似特征的自动分类来实现。这种观点的根源可以追溯到<em><strong>柏拉图</strong></em>(Plato)时期(约公元前429年 - 前347年)的理念论哲学。柏拉图强调了物种的<em><strong>绝对不变性</strong></em>，认为它由本质(essence)所决定，类似于化学元素的性质。</p><p>而在<em><strong>强调变异性</strong></em>的物种概念中，<em><strong>拉马克</strong></em>(Jean-Baptiste Lamarck, 1744 - 1829)认为生物之间存在着不可分割的连续性，而达尔文倾向于认为物种是在极长时间内经历改变和分化的产物。拉马克认为物种只是人为构建的概念，实际上并不存在。然而，有人反驳他过分强调了物种的变异性，而忽视了物种的相对稳定性。相较之下，<em><strong>达尔文</strong></em>认为：“<em><strong>物种只是具有显著特征且相对稳定的变种，每个物种首先是作为变种而存在</strong></em>”(Darwin, 1872)。对达尔文而言，一旦将有机生命视为在漫长时间内经历改变和分化的产物，“物种”这个概念就变得相当任意起来。</p><h3 id="b-生物学物种概念-BSC"><a href="#b-生物学物种概念-BSC" class="headerlink" title="b. 生物学物种概念(BSC)"></a><em><strong>b. 生物学物种概念(BSC)</strong></em></h3><p>时间追溯到19世纪初，分类学和系统学越来越多的使用博物馆标本之间的形态学差异进行研究，衍生出了自然主义学家和形态学家两大派系。自然主义学家达尔文，提出的自然选择假说极大地推广了“<em><strong>隔离</strong></em>”这一概念，并将“<em><strong>生殖隔离</strong></em>”这一特性阐述得更加具体。</p><p><strong>•</strong> <em><strong>隔离</strong></em>是物种形成的必要条件。</p><p>• 隔离一般分为<em><strong>地理隔离</strong></em>和<em><strong>生殖隔离</strong></em>两类。</p><p><strong>•</strong> <em><strong>长期的地理隔离</strong></em>使两个种群失去交配机会的同时各自积累了变异，导致<em><strong>生殖隔离</strong></em>。</p><p><strong>•</strong> <em><strong>生殖隔离</strong></em>是指进行有性生殖的生物彼此之间<em><strong>不能杂交</strong></em>或<em><strong>杂交不育</strong></em>。</p><p>• 生殖隔离可分为受精前的生殖隔离和受精后的生殖隔离。</p><p><img src="/images/SpeciesProblem_f3.webp" alt="图片">   </p><p>图3. 生物学物种概念的提出者<em><strong>恩斯特·迈尔</strong></em></p><p>著名的演化生物学家与分类学家<em><strong>恩斯特·迈尔</strong></em>(Ernst Walter Mayr, 1904–2005)提出了被大多数现代教科书采用的生物学物种概念(biological species concept，BSC)：<em><strong>物种是由相互能够交配的自然群体所组成的类群，这些类群间存在着生殖隔离</strong></em>，也就是说，<em><strong>一个物种是一个能够实现生殖共享的群体</strong></em>(Mayr, 2001)。早在该概念的数世纪之前，就有关于通过生殖隔离来区分不同物种的思想。然而，在许多情况下，确定群体间是否能够相互交配在技术上是困难的，因此分类学家不得不主要依靠形态学上的差异来进行分类。正如达尔文早先观察到的那样：<em><strong>地理隔离是导致生殖隔离的重要因素之一</strong></em>。<em><strong>迈尔</strong></em>在1942年指出，如果某一群体和其亲本物种在地理上隔离，并在隔离期间获得了使其在外界障碍消失后依然能够促进或保证生殖隔离的特征，那么就形成了新的物种(Mayr, 1982)。地理隔离导致的物种形成方式也被称为<em><strong>异域成种</strong></em>，但自然界中仍然存在着大量的<em><strong>同域成种</strong></em>现象。</p><p>同时期，同时拥有博物学和遗传学背景的演化生物学家<em><strong>杜布赞斯基</strong></em>(Theodosius Dobzhansky, 1900 - 1975)意识到<em><strong>物种代表的是演化过程中的一个阶段</strong></em>。因此，他并不认为只有地理隔离存在时才会形成新物种，并且认为生殖隔离应该是物种分化的一个副产品(Dobzhansky, 1935)。<em><strong>迈尔</strong></em>及其一些支持者声称生殖隔离是新物种形成的必要条件，否认了同域物种形成的可能性。杜布赞斯基提出了一个颇具前瞻性的观点：“<em><strong>物种并非静态单位，而是演化分歧过程中的一个阶段</strong></em>”(Dobzhansky, 1951)。</p><p><img src="/images/SpeciesProblem_f4.webp" alt="图片">   </p><p>图4. 昆虫学家<em><strong>休·帕特森</strong></em>与他的著作《演化与物种的识别概念》(图源：维基百科)</p><p>随着生物学物种概念更广泛地被接受，<em><strong>生殖隔离</strong></em>的概念也被更广泛地讨论与总结。在“<em><strong>Evolution and the Recognition Concept of Species</strong></em>”中，它被概括为：包含复杂相互信号和交配及求偶的信号系统，以确保特定配偶能够相互识别的基本功能。昆虫学家<em><strong>休·帕特森</strong></em>(Hugh E. H. Paterson, 1926 - 2019)将其称为<em><strong>特定配偶识别系统</strong></em>(Specific Mate Recognition System, SMRS)；<em><strong>物种则被其独特的SMRS定义</strong></em>，新物种的出现(物种形成)即意味着新的SMRS的产生。在广义的生物学物种概念中，物种可以被视为具有共同受精系统的最具包容性的种群。</p><h3 id="c-生物学物种概念-BSC-存在的问题"><a href="#c-生物学物种概念-BSC-存在的问题" class="headerlink" title="c. 生物学物种概念(BSC)存在的问题"></a><em><strong>c. 生物学物种概念(BSC)存在的问题</strong></em></h3><p>作为目前最广为接受的物种概念(Species Concept)，生物学物种概念(BSC)仍然存在一些问题：</p><ol><li>博物学家、植物学家和昆虫学家倾向于使用显著的形态特征或纯粹的表型方法来区分物种。特别是在植物中，由于种间杂交现象很常见，生殖隔离并不是一个实用的标准。</li><li>无性生物和专性孤雌生物缺乏导致配子融合的特定配偶识别系统(SMRS)，因此广义的生物学物种概念(BSC)无法严格适用于它们。</li><li>生物学物种概念只能用于确定同域种群(sympatric populations)之间的生殖隔离，而不能适用于异域种群(allopatric populations)或同域但不同时期的种群。</li><li>基于群体不断演化的观点，物种群体内并不总是在繁殖上完全隔离，可能存在中间形态(intermediates)和逐渐融合(intergradation)，有潜力进行杂交的群体通常不是完全的单系群(Monophyly)。</li></ol><h3 id="d-系统发生学物种概念-PSC"><a href="#d-系统发生学物种概念-PSC" class="headerlink" title="d. 系统发生学物种概念(PSC)"></a><em><strong>d. 系统发生学物种概念(PSC)</strong></em></h3><p>在1982年，美国古生物学家和鸟类学家<em><strong>乔尔·克拉克拉夫特</strong></em>(Joel Lester Cracraft, 1942 – 至今)提出了系统发生学物种概念(Phylogenetic Species Concept, PSC)。这一概念将物种定义为一个不可简约的群体，其成员来自于一个共同的祖先，并且所有成员都具有一组特定的定义性或派生性特征。<em><strong>克拉克拉夫特</strong></em>提出系统发生学物种概念(PSC)旨在提供一个比生物学物种概念(BSC)<em><strong>更为可行的替代方案</strong></em>。</p><p><img src="/images/SpeciesProblem_f5.webp" alt="图片">   </p><p>图5. 生命之树 (图源：evogeneao.com)</p><p>系统发生学物种概念(PSC)将物种定义为<em><strong>具有共享和独特演化历史的群体</strong></em>。与生物学物种概念(BSC)不同，系统发生学物种概念(PSC)不再将物种之间的繁殖作为唯一的障碍，其限制性更小。即使物种在连续的血统中不断演化，系统发生学物种概念(PSC)也允许对连续的物种进行定义，保留了有性生殖的连续性。在系统发生学领域，已经提出的三个不同的物种概念都以识别系统发生系统中的最小分类单元为“物种”为目标，将物种视为等级降序系统中的最小元素。然而，因为几乎在任何一组生物之间都可以找到微小的差异，在系统发生学物种概念(PSC)下，会倾向于将物种划分为越来越小的群体。</p><h3 id="e-其他物种概念"><a href="#e-其他物种概念" class="headerlink" title="e. 其他物种概念"></a><em><strong>e. 其他物种概念</strong></em></h3><p>除了生物学物种概念(BSC)和系统发生学物种概念(PSC)以外，不同研究领域的专家依据自身经验提出了其他的物种概念，例如：</p><ol><li><p><em><strong>形态学物种概念(Morphological Species Concept, MSC)<em><strong>：作为最早的物种概念之一，其定义物种为具有相似形态特征的个体的集合。这个概念被</strong></em>早期博物学家</strong></em>们广泛地应用于生物标本及化石记录等。然而，它不能解决形态差异可能由环境因素引起的问题。</p></li><li><p><em><strong>生态学物种概念(Ecological Species Concept, EcSC)<em><strong>：这个概念定义</strong></em>物种</strong></em>是在生态位上与其他群体隔离的群体。这个概念强调了物种的适应性和生态角色，但是<em><strong>在实践中很难测量</strong></em>。一个或者一组亲缘关系接近的谱系，占有着与其他任何同域或者从异域演化而来的谱系有着极小不同的适应区间(Turesson 1922)。</p></li><li><p>***演化物种概念(Evolutionary Species Concept, EvSC)***：Wiley 和 Mayden 基于Simpson的术语，提出了该概念：“由有机体组成的实体，通过时间和空间维持其与其他实体的区别，具有自身独立的演化命运和历史趋势” (Mayden 1997; Wiley and Mayden 2000)。</p></li><li><p><em><strong>基因型聚类物种概念(Genotypic Cluster Concept, GCC)<em><strong>：定义物种为在基因型空间中形成独立聚类的群体。强调物种的</strong></em>遗传连续性</strong></em>和<em><strong>遗传差异</strong></em>。</p></li><li><p>……</p></li></ol><p><img src="/images/SpeciesProblem_f6.webp" alt="图片">   </p><p>图6. 理查德·梅登(Richard Mayden) 整理的物种概念列表 (Mayden, 1999)</p><p>依据鱼类学家<em><strong>理查德·梅登</strong></em>(Richard Mayden)整理的物种概念列表(Mayden, 1999)，约有20多种物种概念(species concepts)。依据哲学家<em><strong>理查德·理查兹</strong></em>(RA Richards)在 “<em><strong>The species problem: A philosophical analysis</strong></em>”一书中的区分方法(Richards, 2010)，我们可以把这些物种概念大致可以分为三大类：</p><ol><li><p><em><strong>Process concepts</strong></em> (过程概念类): <em><strong>Biological Species Concept</strong></em>, Recognition Species Concept, Genetic Species Concept, Agamo Species Concept, Ecological Species Concept；这类概念强调“隔离”、“繁殖”这类特性，共同组成了广义范围的生物学物种概念。当然，这类概念也因难以将其应用于自然而受到批评(Richards. 2010)。</p></li><li><p><em><strong>Similarity concepts</strong></em>(相似性概念类): <em><strong>Morphological Species Concept</strong></em>, Phenetic Species Concept, Polythetic Species Concept, Genotypic Cluster Concept, Genealogical Concordance Concept；这类概念强调表型-形态上的“相似性”这类特性，这类概念可能是最容易在实际分类认知研究中进行应用的概念，但它会存在“隐存种无法识别”以及“未考虑种内变异”等问题。</p></li><li><p><em><strong>Historical concepts</strong></em>(历时性概念类): Evolutionary Species Concept, Successional Species Concept, Paleospecies Concept, Chronospecies Concept, Cladistic Species Concept, Composite Species Concept, Internodal Species Concept, <em><strong>Phylogenetic Species Concept</strong></em>；这类概念是较为新的概念，强调的是生物的“演化历程”及“血缘关系”，并以“物种形成事件”为物种的区分界限。</p></li></ol><p>这些物种概念都试图解决原有的物种概念的一些问题，例如，生物学物种概念不能应用于无性繁殖的生物，不能应用于化石记录，对于是否存在种群之间的广泛杂交，以及对于物种的定义过于严格等问题。然而，<em><strong>每一个物种概念都有其自身的优点和缺点，至今没有一个概念能够完全解决所有的问题</strong></em>。</p><hr><h2 id="2-物种并不真实存在-Species-Are-Not-Real"><a href="#2-物种并不真实存在-Species-Are-Not-Real" class="headerlink" title="2. 物种并不真实存在(Species Are Not Real)"></a><em><strong>2. 物种并不真实存在(Species Are Not Real)</strong></em></h2><p>在自然世界中，像“电子”、“原子”这样的真实事物具有可区分的自然特性，能够在不同领域内外达成一致意见。在生物学中，存在多种“物种概念”，那么究竟哪一个才是正确认知生物体的合适概念与方法呢？正如<em><strong>理查兹</strong></em>在“<em><strong>The species problem: A philosophical analysis</strong></em>”中提到的：“这种希望形成统一方法的愿望很重要，因为它反映了科学中统一性的价值”。鉴于至今仍无法达成一个共同认可的概念，是否意味着“物种”这一概念并非真实存在，而只是人为创造的抽象概念呢？</p><h3 id="a-生殖隔离？鸟的多次杂交现象"><a href="#a-生殖隔离？鸟的多次杂交现象" class="headerlink" title="a. 生殖隔离？鸟的多次杂交现象"></a><em><strong>a. 生殖隔离？鸟的多次杂交现象</strong></em></h3><p><img src="/images/SpeciesProblem_f7.webp" alt="图片">    </p><p>图7. 发生在鸟类的多次杂交现象</p><p>2018年“Biology letters”上报道了发生在宾夕法尼亚州的罕见的三种鸟类物种在(属内+属外)多次杂交现象(Toews, 2018)。雌性的森莺属内杂交种(金翅莺<em><strong>Vermivora chrysoptera</strong></em>和蓝翅莺<em><strong>Vermivora cyanoptera</strong></em> 的属内杂交种)与雄性的橙尾鸲莺属的栗胁林莺<em><strong>Setophaga pensylvanica</strong></em>成功交配并繁殖，产生了后代：一只雄性的跨属杂交种。这只雄性跨属杂交种唱的歌曲像橙尾鸲莺属的栗胁林莺<em><strong>S. pensylvanica</strong></em>，但形态特征酷似森莺属Vermivora。<em><strong>这是一种罕见的多次跨种又跨属杂交现象，挑战了物种之间的“生殖隔离”的这一标准。</strong></em>这似乎表明我们对“生殖隔离”、“物种形成”和“物种概念”的理解可能需要进一步的深化和修正。</p><h3 id="b-生殖隔离？环物种现象"><a href="#b-生殖隔离？环物种现象" class="headerlink" title="b. 生殖隔离？环物种现象"></a><em><strong>b. 生殖隔离？环物种现象</strong></em></h3><p>另一个有趣的自然现象，也让“物种”这一概念变得不那么真实：<em><strong>“环物种”(Ring species)<em><strong>。环物种是一类非常有趣的生物学现象，环物种是指一个物种因地理区隔(如湖泊、山岳、峡谷)等因素而沿着该区隔繁衍产生多个亚种，各相邻亚种之间有着连续性的基因变化。然而，当此一连续亚种之首尾物种亦相邻时，首尾两亚种却因差异太大而不进行杂交繁殖。这就形成了一个“环”，</strong></em>在这个“环”中，每个亚种都可以和相邻的亚种进行杂交，但是环的两端的亚种却无法进行杂交。</strong></em></p><p><img src="/images/SpeciesProblem_f8.webp" alt="图片">   </p><p>图8. 环物种形成模型(埃氏剑螈、银鸥及暗绿柳莺的环物种现象) (图源：维基百科)</p><p>环物种现象对于<em><strong>物种之间</strong></em>的“生殖隔离”，“无法杂交”的标准提出了质疑。传统上，我们认为如果两个群体不能进行成功的杂交，那么它们就应该被认为是不同的物种。然而，环物种的存在表明，即使是在同一物种内的不同亚种之间，也可能存在无法进行杂交的情况。这就使得“生殖隔离”这个标准变得模糊。</p><p>环物种现象，一方面被用于<em><strong>提示“物种形成”</strong></em>的一个模型，即生物的演化是一个复杂的过程，物种的形成和生殖隔离可能比我们想象的要复杂得多；另一方面也意味着<em><strong>基于“生殖隔离”的“物种概念”的标准需要进行革新</strong></em>。</p><h3 id="c-人为创造的“物种”概念？"><a href="#c-人为创造的“物种”概念？" class="headerlink" title="c. 人为创造的“物种”概念？"></a><em><strong>c. 人为创造的“物种”概念？</strong></em></h3><p>前文提到的各种“物种概念”的提出者，都是基于物种“Species”是一个真实存在的类群，<em><strong>不同的物种概念都极力地找寻将生物体区分成不同“物种”的关键相似性和关键差异点，但十分可惜的是，迄今为止都没有一个统一且令人完全信服的物种概念</strong></em>。如果我们的目标是理解地球上的生命，大多数的概念在应用于细菌等无性生物体(毕竟它们真的是地球上的主要存在者)时会出现各种棘手的问题。当然，在植物、真菌和部分动物中也存在无性繁殖，这些概念也会束手无策。</p><p>从“形态”到“生殖隔离”，再到“共同祖先”，物种概念的不断革新，仍无法令各个学科达成统一的共识，一部分人便主张“<em><strong>物种实际上并不真实存在</strong></em>”，并将<em><strong>物种概念</strong></em>问题归结为关于一种任意的分类系统的辩论。当然，物种问题的持续争论，也表明许多人并不愿意如此轻率地一笔带过。</p><p>另一方面，从真实的自然事物出发(Nature Kind)，“物种起源和灭绝”似乎暗示着“物种”在<em><strong>某种程度</strong></em>上是真实存在的。因为抽象的类别(比如“氧原子”)是不会灭绝的：如果所有的氧原子不知何故消失了，氧气不会“灭绝”，因为只要形成了一个新的具有八个质子的原子，氧气就会再次出现。而物种却无法如此：当最后一只渡渡鸟死亡后，该物种就灭绝了。即使是从恢复的渡渡鸟细胞克隆出的生物，也不会是渡渡鸟，因为它将在与从前极度不同的环境中发育和存在，成为不同于过去生物的新的生命体。</p><hr><h2 id="3-物种不是独特的生物学实体-Species-Are-Not-Uniquely-Real-Biological-Entities"><a href="#3-物种不是独特的生物学实体-Species-Are-Not-Uniquely-Real-Biological-Entities" class="headerlink" title="3. 物种不是独特的生物学实体(Species Are Not Uniquely Real Biological Entities)"></a><em><strong>3. 物种不是独特的生物学实体(Species Are Not Uniquely Real Biological Entities)</strong></em></h2><p><em><strong>在讨论“物种不是独特的生物学实体”这一观点之前，需要介绍“PhyloCode”这一新兴事物，它与这一观点</strong></em><em><strong>密切</strong></em><em><strong>相关</strong></em>。传统分类法中的命名和分类根据形态特征和共同祖先的共有特征(存在一些问题) : 1. 命名和分类不一定能很好地反映物种的真实演化关系。2. 由于物种形态特征存在连续变化的特点，分类单元之间的边界通常模糊不清，导致分类的主观性和不一致性。<em><strong>PhyloCode</strong></em>的诞生便是为了解决传统分类法的上述问题：</p><h3 id="a-PhyloCode-国际系统发生学命名法规"><a href="#a-PhyloCode-国际系统发生学命名法规" class="headerlink" title="a. PhyloCode (国际系统发生学命名法规)"></a><em><strong>a. PhyloCode (国际系统发生学命名法规)</strong></em></h3><p>国际系统发生学命名法规，简称<em><strong>PhyloCode</strong></em>，是一套<em><strong>新兴</strong></em>的基于系统发生，用于管理系统发生命名的正式规则。PhyloCode的当前版本专门设计用于规定类群(clades)的命名。PhyloCode与国际系统发生学命名法学会(ISPN)相关联，并于2020年提供了《Phylonyms》命名手册，根据PhyloCode法规确定了300个分类名，为不熟悉该法规的人提供了示例。RegNum是一个用于注册类群名称的相关在线数据库(截止2023年12月已注册603个类群)。</p><p><img src="/images/SpeciesProblem_f9.webp" alt="图片">    </p><p>图9. 《PhyloCode》与《Phylonyms》分别于2010年、2020年发表 (图源：网络)</p><p>PhyloCode 的理论基础是在1990年代由 <em><strong>凯文</strong></em>·<em><strong>德</strong></em>·<em><strong>奎罗斯</strong></em>(Kevin de Queiroz) 和 <em><strong>雅克</strong></em>·<em><strong>戈提耶</strong></em>(Jacques Gauthier) 在一系列论文中基于“关于分类群名称可以根据系统发生树的一部分来定义”的建议之上进一步提出的。PhyloCode通过提供决定哪些名称和定义的关联被视为已建立的规则来规定系统发生命名。<em><strong>PhyloCode仅管理类群的命名</strong></em>，不管理并系群或多系群，且只允许使用标本、物种和突变作为指定物(锚)。</p><p>与基于阶元(如属、科等)的命名法规不同，PhyloCode不需要使用等级(rankless)。基于等级的法规使用等级和在许多情况下的类型标本或类型亚类群来定义类群。在系统发生命名法下，类群(Clade)的划分是基于系统发生(即，祖先和后代)的定义和使用指定物(如物种、标本、突变)来表示其组成的实际生物。</p><p>PhyloCode使用严格的系统发生学概念，例如节点(node)和演化支(clade)来定义分类单元。这样，PhyloCode能够提供一个更直观、更准确的分类系统，能够更好地反映物种之间的亲缘关系和演化历史。举几个例子：</p><ol><li>鹦鹉雀类鸟：<em><strong>Psittacopasseres</strong></em>，在RegNum里注册号为718，其官方定义：“包含了灰鹦鹉<em><strong>Psittacus erithacus</strong></em> Linnaeus, 1758 (鹦鹉目鸟类) 和 家麻雀<em><strong>Fringilla domestica</strong></em> (现称为 <em><strong>Passer domesticus</strong></em>) Linnaeus, 1758 (雀形目鸟类) 的<em><strong>最小冠群</strong></em>。”。 [Verbatim Definition The least inclusive crown clade containing <em>Psittacus erithacus</em> Linnaeus, 1758 (Psittaciformes) and <em>Fringilla domestica</em> (now <em>Passer domesticus</em>) Linnaeus, 1758 (Passeriformes).]</li><li>哺乳动物：<em><strong>Mammalia</strong></em>，在RegNum里注册号为220，其官方定义：“包含了智人 <em><strong>Homo sapiens</strong></em> Linnaeus 1758 (胎盘动物)、有袋负鼠 <em><strong>Didelphis marsupialis</strong></em> Linnaeus 1758 (有袋目) 和 澳洲针鼹<em><strong>Tachyglossus aculeatus</strong></em> Shaw 1792 (单孔目) 的<em><strong>最小冠群</strong></em>”。 [Verbatim Definition: The smallest crown clade containing <em><strong>Homo sapiens</strong></em> Linnaeus 1758 (Placentalia), <em><strong>Didelphis marsupialis</strong></em> Linnaeus 1758 (Marsupialia), and <em><strong>Tachyglossus aculeatus</strong></em> (Shaw 1792) (Monotremata).]</li><li>哺乳形态类：<em><strong>Mammaliamorpha</strong></em>，在RegNum里注册号为222，其官方定义为：“包含 智人 <em><strong>Homo sapiens</strong></em> Linnaeus 1758 (哺乳纲)和 三瘤齿兽 <em><strong>Tritylodon longaevus</strong></em> Owen 1884(三齿兽科)的<em><strong>最小支系群</strong></em>”。[Verbatim Definition: The smallest clade containing <em><strong>Homo sapiens</strong></em> Linnaeus 1758 (Mammalia) and <em><strong>Tritylodon longaevus</strong></em> Owen 1884 (Tritylodontidae).]</li></ol><h3 id="b-为什么物种不是独特的生物学实体？"><a href="#b-为什么物种不是独特的生物学实体？" class="headerlink" title="b. 为什么物种不是独特的生物学实体？"></a><em><strong>b. 为什么物种不是独特的生物学实体？</strong></em></h3><blockquote><p>正确定义的物种是真实存在的实体，但不是唯一的真实存在；所谓的“物种问题”实际上是分类问题的一个特殊案例。</p><p>Species “properly defined are real entities, but not uniquely real” and argues that the “so-called ‘species problem’ is really just a special case of the taxon problem”. –Brent Mishler</p></blockquote><p>UC Berkeley的植物学家<em><strong>Brent Mishler</strong></em>依据<em><strong>PhyloCode</strong></em>的无等级(rankless)的思想，进一步讲其激进地阐述其观点：“物种Species”这个分类阶元可能并不具有其独特性，我们不必拘泥于等级划分思想为物种进行命名。Brent Mishler 认为“phyloCode 基于生物的演化历史来进行命名和分类，不再需要等级制度，这种方式更能体现生物的实际演化过程，更加准确合理”。</p><p>这些内容或许有些激进得让人难以接受，如果我们可以跳出原有的教科书思维，真实地从双方的角度去思考“物种问题”。<em><strong>Mishler</strong></em>教授所倡导的无等级(rankless)思想，很大程度地消解了，在传统的分类法则下因为过于依赖人为制定的等级制度而造成的混乱以及其不准确的结果。该思想并未触及“物种”这一划分概念的真实性，但动摇了其独立于“属”、“科”、“目”这类等级的独特性(过去定义这些独特性是通过形态，生殖隔离的繁殖特性，或者共同祖先来进行区分的)。Brent Mishler接受<em><strong>物种之间的分化是真实存在的</strong></em>，但他认为“<em><strong>在何时将两个分化后的分支划分为不同的物种目前是没有固定不变的标准</strong></em>(与“属”与“属”之间，“科”与“科”之间一样并没有固定的划分标准)。</p><p>达尔文明确提出物种的概念是一个相对随意的划分点。在《物种起源》中，达尔文反复提及物种等级并不是一种客观必然存在的区分标准，而是基于经验和专业分类学家的判断来确定的。虽然物种概念不断革新，但其“人为区分”的属性只是减弱到了最低，并未完全消失。即使是系统发生学物种概念(PSC)观点中强调的“最小可区分”的特性，也依然需要特定系统学家的主观判断来到底多大程度地不同才能作为区分和识别的标准(这些判断依然是相当主观的)。Cardiff University的昆虫学家Michael F. Claridge认为在确定物种分类群的界限方面，系统发生学物种概念(PSC)和广义生物物种概念(BSC)之间的实际差异不是很大。</p><p>以无等级的思想，运用PhyloCode的命名规则，或许在早期会引起大量的混乱和矛盾；但随着更准确的系统发生关系的明晰，将会获得一套更直观、更准确的分类系统，能够更好地反映物种之间的亲缘关系和演化历史；在教学、研究、与其他专业领域的科学家交流以及与社会讨论中会更加方便与准确。</p><hr><h2 id="4-讨论"><a href="#4-讨论" class="headerlink" title="4. 讨论"></a><em><strong>4. 讨论</strong></em></h2><h3 id="1-物种的真实性？Are-Species-real？"><a href="#1-物种的真实性？Are-Species-real？" class="headerlink" title="1. 物种的真实性？Are Species real？"></a>1. 物种的真实性？Are Species real？</h3><p>回顾历史，从17世纪开始，随着科学技术的发展和海运的兴起，博物学家们从世界各地搜集到了大量的动物、植物和化石标本。由于没有一个统一的命名法则，各国学者都按自己的一套工作方法给当时的植物命名。从早先公元1600年已经认知的约6,000种植物，到后来公元1700年前后又新发现了约12,000个新物种。那时，各国学者用冗长的“短语”命名动植物，出现了相同的动植物却有不同的名字、而一些不同的动植物却又同名的怪现象。这种现象影响了人们对动植物的统一认识，影响了国际学术界的交流。于是，迫切需要对这些生物物种进行科学的分类。存在着两大类：各分类类群的物种标准不一致，以及各个物种概念的标准不一致的问题。</p><p>长期以来，物种的分类是基于性状相似性的比较，是对形态的、生理的、遗传的、行为的性状数据进行评估，利用证据进行推导的过程。虽然常常不能直接观察到物种的生殖隔离或物种分化，但可依据观察到的各种证据，如形态差异，对物种地位进行推论。有条件时，利用生物学的手段对这种推论进行验证，最终确定物种的形态学标准。分类单元(或个体)不是因为其相似而构成同一单元，而是因为其属于同一单元而相似。生物分类学家将形态差异的类型和程度视为生殖隔离的外在指标，用作进行推论的证据。</p><p>关于“物种问题(species problem)”的讨论，<em><strong>种群</strong></em>特征、<em><strong>连续性</strong></em>特征和<em><strong>可演化</strong></em>特征是造成这一系列争论的源头。在生物学研究中，物种是一个颇有争议的概念。从达尔文时代开始，物种的概念一直在演化。从形态种，到生物种，演化种概念的演化，是从模式种概念向种群概念的转化，即从静态的种的概念向动态的种的概念转变。于笔者而言，“物种”这个分类阶元与“物种”以上分类阶元存在其独特的意义：物种是一个可以随时间而变化的个体集合；物种是生物多样性中三大多样性：遗传多样性、物种多样性和生态系统多样性的重要基础。</p><p><em><strong>我们在“物种”这个问题上，追求概念&#x2F;原理的普适通用性反映的是科学中统一性的价值</strong></em>。通用性的体现从最早先的基于“形态”差异、到后来的基于“生殖隔离(繁殖特性)”，再到“共同祖先”这一特性。这些都是早期博物学家、植物学家、昆虫学家、动物学家、生物学家等认知“物种”，定义“物种”，追求真理的<em><strong>关键点</strong></em>。如果“物种”这一概念是人为创造，“物种并不真实”，这似乎也不会改变分类学家利用各种主观的关键点对于生物体进行等级划分与命名。但倘若“物种”这一概念真实存在，即使目前这一关键点(用于区分“物种”)目前并未达成共识，通过一代又一代的观察与总结，这个关键点必然会被找到。</p><h3 id="2-种以上分类阶元是否有生物性基础？by-孙仲夷-陈光霁"><a href="#2-种以上分类阶元是否有生物性基础？by-孙仲夷-陈光霁" class="headerlink" title="2. 种以上分类阶元是否有生物性基础？by 孙仲夷 &amp; 陈光霁"></a>2. 种以上分类阶元是否有生物性基础？by 孙仲夷 &amp; 陈光霁</h3><p>在传统的分类法中，分类阶元从物种(Species)、属(Genus)、科(Family)，到更大的阶元如目(Order)、纲(Class)、门(Phylum)；在我们探讨物种(Species)概念的真实性之后，考虑到物种内部相对缺乏生殖隔离的生物特性，<em><strong>其他的分类阶元</strong></em>可能并不直接具备真实性这一特征，因为它们缺乏遗传物质的自由交换。然而，“种以上的分类阶元是否具有<em><strong>生物学基础</strong></em>？”这一问题也值得我们进行探讨。传统的分类体系为理解生物体的多样性提供了一个很好的组织框架，帮助我们更好地理解和研究生物体之间的关系。在向比“物种(Species) ”更高的分类级别迈进时，如属、科、目等，这些阶元的界定通常涉及更多的<em><strong>形态学</strong></em>、<em><strong>生态学</strong></em>和<em><strong>演化</strong></em>关系。</p><p>基于生物的遗传与演化而言，“物种(Species) ”是一个有特殊地位的分类单元。由于物种内部相对无生殖隔离，祖先种群内的广泛杂交使得种内不同个体的系统发生关系总体上呈现出复杂的<em><strong>网状结构</strong></em>；对于不属于同物种的生物体而言，生殖隔离会使它们的系统发生关系基本呈现出复杂的<em><strong>树形结构</strong></em>（在一定程度上也可能会受到<em><strong>跨种杂交</strong></em>、<em><strong>基因渐渗</strong></em>等现象的干扰而呈现零星的网状结构）。因此，对于物种以上的其他分类阶元，我们需要在生命之树(Tree of life)所假定的<em><strong>树形结构</strong></em>的基础来考察它们的划分是否具有生物学基础。</p><p><img src="/images/SpeciesProblem_f10.webp" alt="图片">     </p><p>图10. 生命之树上的生命体(彩色线条)与传统分类法的分类阶元(黑色线条)的示意图。<br>（图修改自：Karen Klitz from Swartz and Mishler, 2023.）</p><h4 id="2-1-划分方式的单系性"><a href="#2-1-划分方式的单系性" class="headerlink" title="2.1 划分方式的单系性"></a>2.1 划分方式的单系性</h4><p>随着分子生物学技术的发展，特别是基因组学和系统发生学的进步，生命之树(Tree of life)的构建出现了可能。但由于生物体之间的演化关系可能呈现出连续性，而不是清晰的分隔。在某些情况下，物种间的界限可能模糊不清，可能存在相互重叠或渐进过渡的情况，这就使得对不同分类阶元的界定变得更加复杂和模糊。***在系统发生树结构下，我们希望每一级的分类阶元都应当代表一个完整的独立分支，即单系群(*Monophyly)**。大部分的纲(Class)是单系群。例如，我们所熟知的哺乳动物纲(Mammalia)就是一个单系群，它包括了所有哺乳动物的共同祖先及其所有后代。</p><p>但事实上，基于各种形态学、生态学和地理分布等描述性表型特征的<em><strong>传统分类方式</strong></em>不能<em><strong>完全满足</strong></em>形成<em><strong>单系群</strong></em>这一要求。例如，根据过去的传统分类方案，爬行纲被定义为“既非鸟类也非哺乳类的羊膜动物”，因此<em><strong>爬行纲</strong></em>(Reptilia)包含了蜥蜴、蛇、龟鳖和鳄鱼等。然而，爬行纲物种的共同祖先的所有后代还包括所有鸟类和非鸟恐龙，因此传统爬行纲并非单系群；一些分类学者提出了重新定义爬行纲的想法，他们希望将鸟类以及非鸟恐龙包含进来，以形成单系群，或者使用包含非鸟恐龙和鸟类的蜥形纲（Sauropsida）来替代过去爬行纲（Reptilia）的定义。<em><strong>从系统发生关系的角度来看，传统的七阶分类方式并不是很理想，有些类别的命名因其数百年的历史惯性而显得积重难返。</strong></em></p><p><img src="/images/SpeciesProblem_f11.webp" alt="图片">    </p><p>图11. 传统分类方案中的爬行纲并非单系群（图源：Ceballos V. G.）。</p><p>然而，为了有效理清物种多样性的规律和起源，我们又不得不设立各种类别概念对某个或大或小的物种集合加以描述。这时候我们需要在传统的门类单元之间插入更多灵活的划分方式，例如，人们将鸵鸟、鸸鹋等所在的四个目的鸟类定义为平胸总目(Ratitae)，因为它们都有扁平的胸骨，无龙骨突，翅膀退化，丧失飞行能力等显著特点。但在最新发布的鸟类系统发生关系中，<em><strong>平胸总目并非一个单系群</strong></em>，分布于拉丁美洲的会飞的䳍形目（Tinamiformes）鸟类与平胸总目鸟类中美洲鸵鸟目（Rheiformes）应当是更为近源物种发生关系。因此，包含了，并非单系群的平胸总目与䳍形目（Tinamiformes）鸟类的古颚下纲(Palaeognathae, 也称古颚总目)应运而生。</p><p><img src="/images/SpeciesProblem_f12.webp" alt="图片">    </p><p>图12. 古颚下纲鸟类系统发生关系。（Josefin Stiller 和 陈光霁绘）</p><p>类似的还有超门（Superphylum）、亚门（subphylum）、小纲（Parvclass）、下目（infra-order）等无数具体概念，<em><strong>但这种细致的类别划分同样要求其内部的所有物种共同构成一个单系群</strong></em>。也就是说，该类别的生物所共享的特征必须继承自它们的共同祖先，而非趋同演化所导致的，这样的特征被定义为同源特征。因此，我们不能因为海豚和蝙蝠都有回声定位的功能而单独地将它们化为一个类别，因为它们的这种生物特征是各自独立演化的结果。</p><p>因此，基于演化的分类系统必须反映其产生的自然秩序。也就是说，各种各样的生物特征，从基因序列到复杂表型，它们都要受到系统发生关系的支配和约束，自然选择虽然能改变方方面面的生物性状，但不能给现有的地球生物带来一套全新的遗传密码，或者给现生动物替换出一套截然不同的神经系统。这使得我们充分相信，那些高度保守的基础特征是所持有者继承自它们的共同祖先的结果。如果像脊索、脊椎这样奠定一个门类的主要特征可以独立地多次起源的话，那我们由此定义出的脊索动物门、脊椎动物亚门就毫无演化意义了。</p><p><img src="/images/SpeciesProblem_f13.webp" alt="图片">    </p><p>图13. 后生动物主要类群的系统发生关系示意图。左图为新的系统发生关系，支持栉水母为其他后生动物的姊妹裙；右图为以往的系统发生关系，依据辐射对称提出的辐射对称动物（已逐渐被抛弃的概念）。（编辑自<a href="https://www.nature.com/articles/s41586-023-05936-6%EF%BC%89">https://www.nature.com/articles/s41586-023-05936-6）</a></p><p>与此同时，我们也会不断修正一些认知，例如过去我们根据辐射对称的特征将水母等刺胞动物与栉水母生物划分为辐射对称动物，而基于基因共线性的证据显示栉水母应当是其他所有后生动物的姊妹群，因此无法与刺胞动物划为同一门类，于是近年来，“辐射对称动物”这一概念逐渐被学术界抛弃。<em><strong>从整体上来看，单系性是每个分类阶元都追求的基本原则，但接下来我们会看到，不同的具体分类阶元反映出不同层次的生物共性或特性。</strong></em></p><h4 id="2-2-林奈双名法以及属的意义"><a href="#2-2-林奈双名法以及属的意义" class="headerlink" title="2.2 林奈双名法以及属的意义"></a>2.2 林奈双名法以及属的意义</h4><p>当你第一次吃到黄瓤西瓜的时候，你一定会好奇，为什么世上还能有这样的西瓜？有务农经验的长辈这时候也许会解释到“它跟你经常吃到的西瓜不是同一个品种”。换一种更科学的表述方式，我们可以说这种西瓜跟大家经常吃到的红瓤西瓜有着系统性的遗传差异。对于这种不常见的西瓜，我们用“黄瓤西瓜”或“西瓜·黄瓤”来表述就能很容易指出它的与众不同之处来加以区分。</p><p>类似的情况在演化研究中再常见不过，例如非洲和亚洲都有体型巨大的大象，但二者又在体型、耳朵大小、象牙长度、趾头数量等方面存在系统性差异。因此，伟大的古生物学家乔治·居维叶(Georges Cuvier，1769-1832年)首次提出将现存的大象分为非洲象和亚洲象两个物种，后来的研究又进一步将非洲象分为非洲草原象和非洲森林象。我们从这里可以看出，演化与生态学家在研究物种多样性和生态功能的时候，绝大多数情况下并不关心两个地理隔离的种群是否形成严格意义上的生殖隔离，而是只要发现了一系列有遗传与生态层面研究意义的，稳定的种群间表型差异，这时候就有必要从相对广泛的生物模式中定义出更具体的物种(Species)。也就是说，在基本认知上，我们可以很容易区分大象这一类生物，但<em><strong>系统性研究要求我们区分出更丰富的遗传演化差异，于是就诞生了林奈双名法</strong></em>。</p><p>在林奈之前，<em><strong>物种划分是十分混乱多样的</strong></em>，<em><strong>每个植物学家或动物学家可能都有一套自己的划分方式和命名标准</strong></em>。尤其是为了能全面细致地描述一个物种的特征，当时很多人采用多段词汇堆叠的方式来给物种命名，即多名法（polynomial nomenclature）。随着人类定义出的物种越来越多，这一度带来巨大的混乱。此时林奈引入了一个关键的新思想，即名称的作用只是给一个物种一个独特的标签罢了，大家能知道具体指代的物种是啥就行。于是林奈用两个单词的组合来命名每一个物种，第一个单词代表属名，第二个单词代表种名。只要能保证唯一性，哪怕种和属名都不是精准的特征描述也没问题。例如，鹦鹉科的一只鸟被命名为<strong>Psittacula alexandri</strong>，意思是“亚历山大的鹦鹉”，以亚历山大大帝的名字命名，亚历山大大帝的军队将东部长尾小鹦鹉引入希腊。</p><p><em><strong>林奈双名法比过去的多名法更容易记忆和使用，并最终取代了它们</strong></em>。这种命名方式历经数百年，直到今天仍能稳定使用下去，这表现了其广泛的<em><strong>科学适用性</strong></em>。</p><p>在这套体系里，<em><strong>属</strong></em>(Genus)<em><strong>的作用是至关重要的</strong></em>，因为只要框定了具体属的范围，在此基础上对物种加以区分反倒是一件相对清晰明了的事情。也正因我们无论研究动物植物微生物的时候都普遍使用双名法，属的划分方式必须遵循以下几条十分关键的基本原则：（1）<em><strong>单系性</strong></em>，即一个祖先分类阶元的所有后代被归在一起(即系统发生分析应清楚地证明单系性和作为单独谱系的有效性)；（2）<em><strong>合理的紧致性</strong></em>，即属不应该被不必要地扩展；（3）<em><strong>独特性</strong></em>，即符合演化相关的标准或大致共识，即需要从生态学、形态学或生物地理学多方面综合评判。</p><p>我们以人类与黑猩猩之间的关系为例，来阐释这一问题。尽管在现今的动物界中，人类和黑猩猩保持着完全相邻的姊妹群体关系，但它们分离的时间已经长达约五百万年。这段时间足以使它们之间形成了稳定的生殖隔离关系，几乎没有任何基因交流。因此，数百万年以来，它们在形态、行为和习性等诸多具体特征上逐渐产生了显著可区分的差异。将它们强行合并到一个属内，将给演化和生态研究带来许多不必要的困扰。而着眼于人属内部，虽然现生的“人类”只有我们智人（<em><strong>Homo sapiens</strong></em>）一个物种，但是尼安德特人（<em><strong>Homo neanderthalensis</strong></em>）等历史上存在过的其他人属物种都曾与智人祖先产生过复杂的基因交流并深刻影响了现代智人的遗传特征，<em><strong>它们的生殖隔离并不严格</strong></em>。而大量的基因组测序分析则向人们揭示了<em><strong>属内物种杂交事件的广泛存在</strong></em>，甚至直接决定了很多新物种的形成。</p><p><img src="/images/SpeciesProblem_f14.webp" alt="图片">    </p><p>图14. 现代智人与早期智人的基因交流（图源：<a href="https://doi.org/10.1016/j.cell.2023.12.029">https://doi.org/10.1016/j.cell.2023.12.029</a>)</p><p>总之，“属”这一概念虽然跟“种”一样做不到尽善尽美的定义，对演化生物学研究来说是十分关键的，它往往反映的是人们普遍认知上对于物种的基本划分方式，就像我们谈到人、老虎、狮子、大象、犀牛、猕猴等常见概念的时候，其实都在生物分类学上完全对应着一个具体的属。换句话说，普遍意义上的生殖隔离大多介于属和种之间，一个属的物种类群要保持足够长的独立演化时间才能被人们接受。</p><p>我们可以看到，<em><strong>“属”是一个比较严肃的概念，一个新的生物属一旦被鉴定出来往往会在此后数百年维持不变</strong></em>（属的名字可能会发生变更），但种的划分却相对更加灵活多变，例如将过去定义的一个物种内两个亚种重新区分为两个独立物种是很常见的事情。从遗传独立性的角度讲，属是一个比物种更重要的概念，它在系统发生树中更能代表那些几乎互不交叉的基本末端节点。也就是说，<em><strong>自属往上的系统发生关系，整体上能基本保障</strong></em><em><strong>树状</strong></em><em><strong>结构，而从属到种的系统发生关系则往往表现出有内部交叉的</strong></em><em><strong>网状</strong></em><em><strong>结构。</strong></em></p><h4 id="2-3-纲、目、科的生物学基础"><a href="#2-3-纲、目、科的生物学基础" class="headerlink" title="2.3 纲、目、科的生物学基础"></a>2.3 纲、目、科的生物学基础</h4><p>从属往上的分类阶元依次是科（Family）、目（Order），以及纲（Class）。分类学家在描述或识别一个科、目或纲的阶元时没有硬性的规则需要遵循。也就是说，<em><strong>这些等级的划分方式在历史上经常发生频繁的变动</strong></em>。例如“纲”的概念在过去曾承担着描述最广泛的共性分类特征的功能，但该功能被德国生物学家恩斯特·海克尔(Ernst Haeckel，1834年-1919年)提出的“门(Phylum)”的概念所取代。</p><p>因此我们今天看到的科、目、纲主要是基于分类学家的历史性努力而逐渐固定下来的，所以对于不同生物门类而言，一个“科”所涵盖的遗传多样性和演化时间往往截然不同且毫无可比性。例如，隐翅虫科（Staphylindae）有上千个属，超过63000个现存的已知物种；而人科（Hominidae）只有4个属，8个现生物种。而且人们在纲、目、科之间往往插入诸如下纲、小纲、总目、下目、亚目等数十个相对不常见的阶元。而这些不常见的阶元之间也经常存在变更的情况，如前文提到的平胸总目到古颚下纲的变化过程。</p><p>虽然具体的划分方式五花八门，但逐步分类的过程带来了人们对于生命演化逻辑的理解。最基础的就是前文提到的继承自单系共同祖先的同源性特征。而不同的同源特征的产生顺序就反映了演化的基本逻辑。例如，老鹰所属的鹰形目(Accipitriformes)与猫头鹰所属的鸮形目(Strigiformes)，在过去的认知中鹰形目是所有陆鸟类的基部类群，而鸮形目则是晚近出现的独立类群，因而老鹰与猫头鹰所具有的肉食性被认为是陆鸟类祖先特征，但依据最新鸟类生命之树，老鹰与猫头鹰应当属于近源物种，共同所属鹰形总目（Accipitrimorphae）鸟类。这样的重新划分使得对于老鹰和猫头鹰的肉食性这一食性的起源的认知可以重新被改写为仅在鹰形总目鸟类的最近共同祖先里才出现的，陆鸟里其他肉食鸟类可能是独立出现了食肉习性。</p><p><img src="/images/SpeciesProblem_f15.webp" alt="图片">    </p><p>图15. 鹰形目与鸮形目亲缘关系的重新划分示意图。左图为新的系统发生关系，支持鹰形目与鸮形目共同组成鹰形总目，右图为以往的系统发生关系，虚线表示新旧系统发生关系的之间的变化。（Josefin Stiller 和 陈光霁绘）</p><p>同源特征也可能因退化而消失，例如蛇类等少数爬行动物分支不具备鸟类与爬行动物普遍拥有的四肢结构，但来自古生物化石和胚胎发育的证据都能证明它们是在后续演化历程中丢失了祖先曾有过的四肢发育能力。但我们必须要找到丢失同源性的明确证据才能把不具备更大类群共性特征的某个小类群（蛇下目）放到大类群（爬行纲）的内部。</p><p>总的来说，<em><strong>我们在纲、目、科及其内部插入大量其他分类阶元的目的是理解系统发生的真实过程</strong></em>，而是否意味着存在某些生理或者性状特征使得这一类群物种具有适应性优势或巨大的演化潜力（evolvability），或者足以使得其区别于其他类群，这仍有待商榷。例如上述的蛇下目，均具有相同的四肢退化特征。而在传统偶蹄目（Artiodactyla）中，也因新的证据证明了不具备偶蹄特性的鲸豚类与偶蹄目中河马为近源物种，“偶蹄”这一生理特性所代表的偶蹄动物被认为是无效的并系群分类，因此引发了新的分类定义：鲸偶蹄目（Cetartiodactyla）。在这些中间尺度的分类阶元内，各种多变的特征交叉地编码出诸多形态丰富的具体物种，跨越了漫长时空范畴并构建出复杂多样的演化图景。 </p><p><img src="/images/SpeciesProblem_f16.webp" alt="图片">    </p><p>图16. 鲸豚类物种属于传统偶蹄目，但因其四足退化而并不具备偶蹄特征（图源：维基百科）</p><h4 id="2-4-门与body-plan"><a href="#2-4-门与body-plan" class="headerlink" title="2.4 门与body plan"></a>2.4 门与body plan</h4><p>在很长一段时间里，界（Kingdom）曾经是生物科学分类法中最高的类别。而随着人们对于细胞分子机制的更深入研究，又在界之上添加了作为最高阶元的域。所有细胞生物被划分为了三个域：古菌域、细菌域、真核域。三域划分也存在一定的争议，可以阅读我们早先的内容【引用葆华的科普：当代生物哲学研讨会（四）探索真核生命的起源之迷:一场演化生物学的壮丽征程】。除此之外，域下面界的划分方式也一直处于争论状态，有“三域五界”或“三域六界”之争。每个界代表着截然不同的基本生命形态，不同界的生物甚至不共享完全一致的密码子元件。到目前为止，动物界和植物界的框架是一直稳定的，只是各种单细胞生物的划分归属问题仍处于前沿研究状态，在此不做过多展开。 </p><p><img src="/images/SpeciesProblem_f17.webp" alt="图片">    </p><p>图17. 古生物学鼻祖乔治·居维叶（Georges Cuvier，1769年-1832年）（图源：维基百科）</p><p>界的下一个分类阶元是门（Phylum）。“门”的这一概念的思想构建最早可以追溯到古生物学鼻祖乔治·居维叶（Georges Cuvier，1769年-1832年）。当居维叶试图对动物界的不同种类生物分门别类时发现，有些动物之间似乎无论如何也找不到具体的共享特征，例如将脊椎动物的任何解剖结构都无法跟昆虫有直接对应关系。于是，当居维叶编写《动物界》一书时，将动物分成了四个分支，即脊椎动物、软体动物、有绞动物（节肢动物和环节动物）和植物型动物（居维叶称作“放射虫”，包含棘皮动物、刺胞动物和其它形式），并且指出这些动物都是独立起源演化出来的，没有任何关联。在这种思想的引领下，<em><strong>海克尔首次提出“门”的概念</strong></em>，将其定义为“<em><strong>一个真正的、完全独立的整体，是其所有下辖物种的集合，这些物种从一个共同的原始形式逐渐进化而来，例如，所有脊椎动物。</strong></em>” </p><p><img src="/images/SpeciesProblem_f18.webp" alt="图片">    </p><p>图18. 1866年，德国生物学家恩斯特·海克尔对生命进行三域划分（图源：维基百科）</p><p>于是，同一个门的动物共享的基本结构特征组合就被叫做体型呈现（body plan）。定义<em><strong>一个新的门需要强调的是这个门里面的所有生物都无法找到与其他门类生物直接的同源解剖结构</strong></em>。例如，虽然人类和斑马鱼在基本形态上完全不一样，但解剖学会鉴定出一系列同源的骨骼、肌肉、脑区等生理结构，所以只有把它们放在同一个门下面才是合理的。</p><p>对于多细胞生物而言，<em><strong>门的划分直接反映的是基础的发育规律</strong></em>。Body plan之所以能在整个门的生物体内都维持保守，是因为它们是产生无数下游特征的结构基础。例如，我们脊索动物门最保守的结构之一就是原肠胚阶段的脊索组织，大多数组织器官的成功分化都需要在脊索的诱导下才能实现，这是发育的因果逻辑决定的。也正因为我们认识到脊椎动物中的脊索结构比脊椎更加基本原始，才将海克尔定义的<em><strong>脊椎动物门</strong></em>变更为<em><strong>脊索动物门</strong></em>，同时将那些无脊椎脊索动物如文昌鱼和海鞘囊括在内。对门类划分的调整都意味着我们对于宏观演化模式有了重大提升，让我们能在更深层次理解演化的原理与内在逻辑。</p><p><img src="/images/SpeciesProblem_f19.webp" alt="图片">    </p><p>图19. 脊索动物门的body plan（标为红色）（图源：<a href="https://biologydictionary.net/vertebrate/%EF%BC%89">https://biologydictionary.net/vertebrate/）</a></p><p>除了动物界之外，植物界是另一个已被充分研究的领域。几百年来，人们根据维管组织的有无，种子包被方式，花、叶等器官形态划分出了14个现生植物门。</p><p>整体上讲，必然是亲缘关系越近的物种大体上长得越像，越能找到更多的类似特征。所以，<em><strong>越是接近科、属级别的划分，越注重具体描述彼此间的形态差异来加以区分</strong></em>；<em><strong>而越接近门、纲级别的划分，则越强调需要用少数保守的共性特征来划分</strong></em>。</p><p>也就是说，如果我们发现了一种过去从未见过的生物或化石，哪怕它跟其他所有已知生物相比都看起来长得完全不同，但只要它具备某个门特有的保守特征，我们照样有充分理由把它划分到这个门内。在过去看来，不同门的动植物无法找到直接的同源性证据，但随着发育生物学的深入发展，人们在细胞分化和基因表达调控层面发现不同门生物在解剖结构多样性背后普遍存在深度同源性，这让我们对物种演化有了全新认知。</p><hr><h2 id="写在最后"><a href="#写在最后" class="headerlink" title="写在最后"></a>写在最后</h2><p>理论上讲，只要得到那棵相对准确的系统发生树(Tree of life)，我们完全可以在树的每个二叉节点都命名一个物种类别，这样绝对能保证它们的单系性。当然，真实的物种演化应当并不一定以二叉的形式进行，很有存在多叉或非随机分流等多种复杂状态；所以简单分二叉并进行所有单系群的命名方式必然彻底地丢失了演化的内涵与逻辑。</p><p>我们之所以根据脊索等特征定义出脊索动物门，再用脊椎等特征定义出脊椎动物亚门，是因为这样的特征在某个对应的关键祖先节点出现意味着极不寻常的演化事件。在这个过程中，脊椎动物祖先能在某支脊索动物中诞生，是因为脊椎等结构的发育能力需要在脊索组织的诱导下才能构建出来；而脊索动物门属于两侧对称动物则是因为脊索等上游胚胎结构的发育又得建立在两侧对称动物共有的三胚层模式基础上才能实现。因此，我们对于物种门类的划分方式中包含了宏观演化背后的内在逻辑，它不是对于系统发生树进行任意切割都能体现出来的，必须要将树结构和演化趋势进行深度耦合才是有意义的物种分类方式。</p><p>总之，<em><strong>界、门、属的概念需要建立在一些生物学普适性原则的基础上提出</strong></em>，<em><strong>而纲、目、科的建立则没有普适性原则</strong></em>。定义一个独立的<em><strong>界</strong></em>需要判断最基本的<em><strong>细胞结构</strong></em>和<em><strong>分子生物学机制</strong></em>的不同，定义一个独立的<em><strong>门</strong></em>需要强调<em><strong>生理形态</strong></em>和<em><strong>解剖结构</strong></em>的不同，定义一个独立的属需要强调<em><strong>对应的生物类群</strong></em>在<em><strong>遗传、演化和生态层面</strong></em>的<em><strong>整体稳定性</strong></em>。</p><p>即使存在这些挑战和争议，分类阶元仍然是我们理解和组织生命多样性的重要工具。随着时代的进步，科学技术的不断发展，我们可能会不断审视和调整这些分类阶元的定义与划分。</p><h2 id="参考文献"><a href="#参考文献" class="headerlink" title="参考文献"></a><em><strong>参考文献</strong></em></h2><ol><li>Löbl, Ivan, et al. “The silent extinction of species and taxonomists—An appeal to science policymakers and legislators.” Diversity 15.10 (2023): 1053.</li><li>Mayden, Richard L. “Consilience and a hierarchy of species concepts: advances toward closure on the species puzzle.” Journal of Nematology 31.2 (1999): 95.</li><li>Richards, Richard A. The species problem: A philosophical analysis. Cambridge University Press, 2010.</li><li>Toews, David PL, et al. “A wood-warbler produced through both interspecific and intergeneric hybridization.” Biology letters 14.11 (2018): 20180557.</li><li>Claridge, Michael F. “Species are real biological entities.” Contemporary Debates in the Philosophy of Biology. Chichester, West Sussex: Wiley-Blackwell (2010): 91-109.</li><li>Mishler, Brent D. “Species are not uniquely real biological entities.” Contemporary debates in philosophy of biology 12 (2010): 110-122.</li><li>Lehman, Hugh. “Are biological species real?.” Philosophy of Science 34.2 (1967): 157-167.</li><li>Morrone, Juan J. “When phylogenetics met biogeography: Willi Hennig, Lars Brundin and the roots of phylogenetic and cladistic biogeography.” Cladistics 39.1 (2023): 58-69.</li><li>Mayr, Ernst. “What is a species, and what is not?.” Philosophy of science 63.2 (1996): 262-277.</li><li>Laurin, Michel. “The PhyloCode: The logical outcome of millennia of evolution of biological nomenclature?.” Zoologica Scripta (2023).</li><li>Cellinese, Nico, David A. Baum, and Brent D. Mishler. “Species and phylogenetic nomenclature.” Systematic Biology 61.5 (2012): 885-891.</li><li>The International Society for Phylogenetic Nomenclature (<a href="http://phylonames.org/">http://phylonames.org</a>)</li><li>PhyloCode (<a href="http://phylonames.org/code">http://phylonames.org/code</a>).</li><li>Stiller, J., Feng, S., Chowdhury, AA. <em>et al.</em> Complexity of avian evolution revealed by family-level genomes. <em>Nature</em> (2024).</li></ol><hr><p>![Untitled](&#x2F;images&#x2F;Untitled 2.webp)</p><p>关注 <em>浙江大学生命演化中心公众号</em> 获取中心最新推文</p>]]></content>
    
    
    <summary type="html">物种问题(Species problem)在讨论些什么？物种是否是人为创造的定义，还是自然存在？下纲、总目、总科，这无限细分的分类到底是为哪般？</summary>


    <category term="科普" scheme="https://chenguangji.github.io/tags/%E7%A7%91%E6%99%AE/"/>
    
    <category term="ZJU-discussion" scheme="https://chenguangji.github.io/tags/ZJU-discussion/"/>
    
  </entry>
  
  <entry>
    <title>3rdAsiaEvo | 第三届亚洲演化生物学会议参会速记</title>
    <link href="https://chenguangji.github.io/20231225/3rdAsiaEvo/"/>
    <id>https://chenguangji.github.io/20231225/3rdAsiaEvo/</id>
    <published>2023-12-25T03:29:56.000Z</published>
    <updated>2024-05-21T01:39:47.000Z</updated>
    
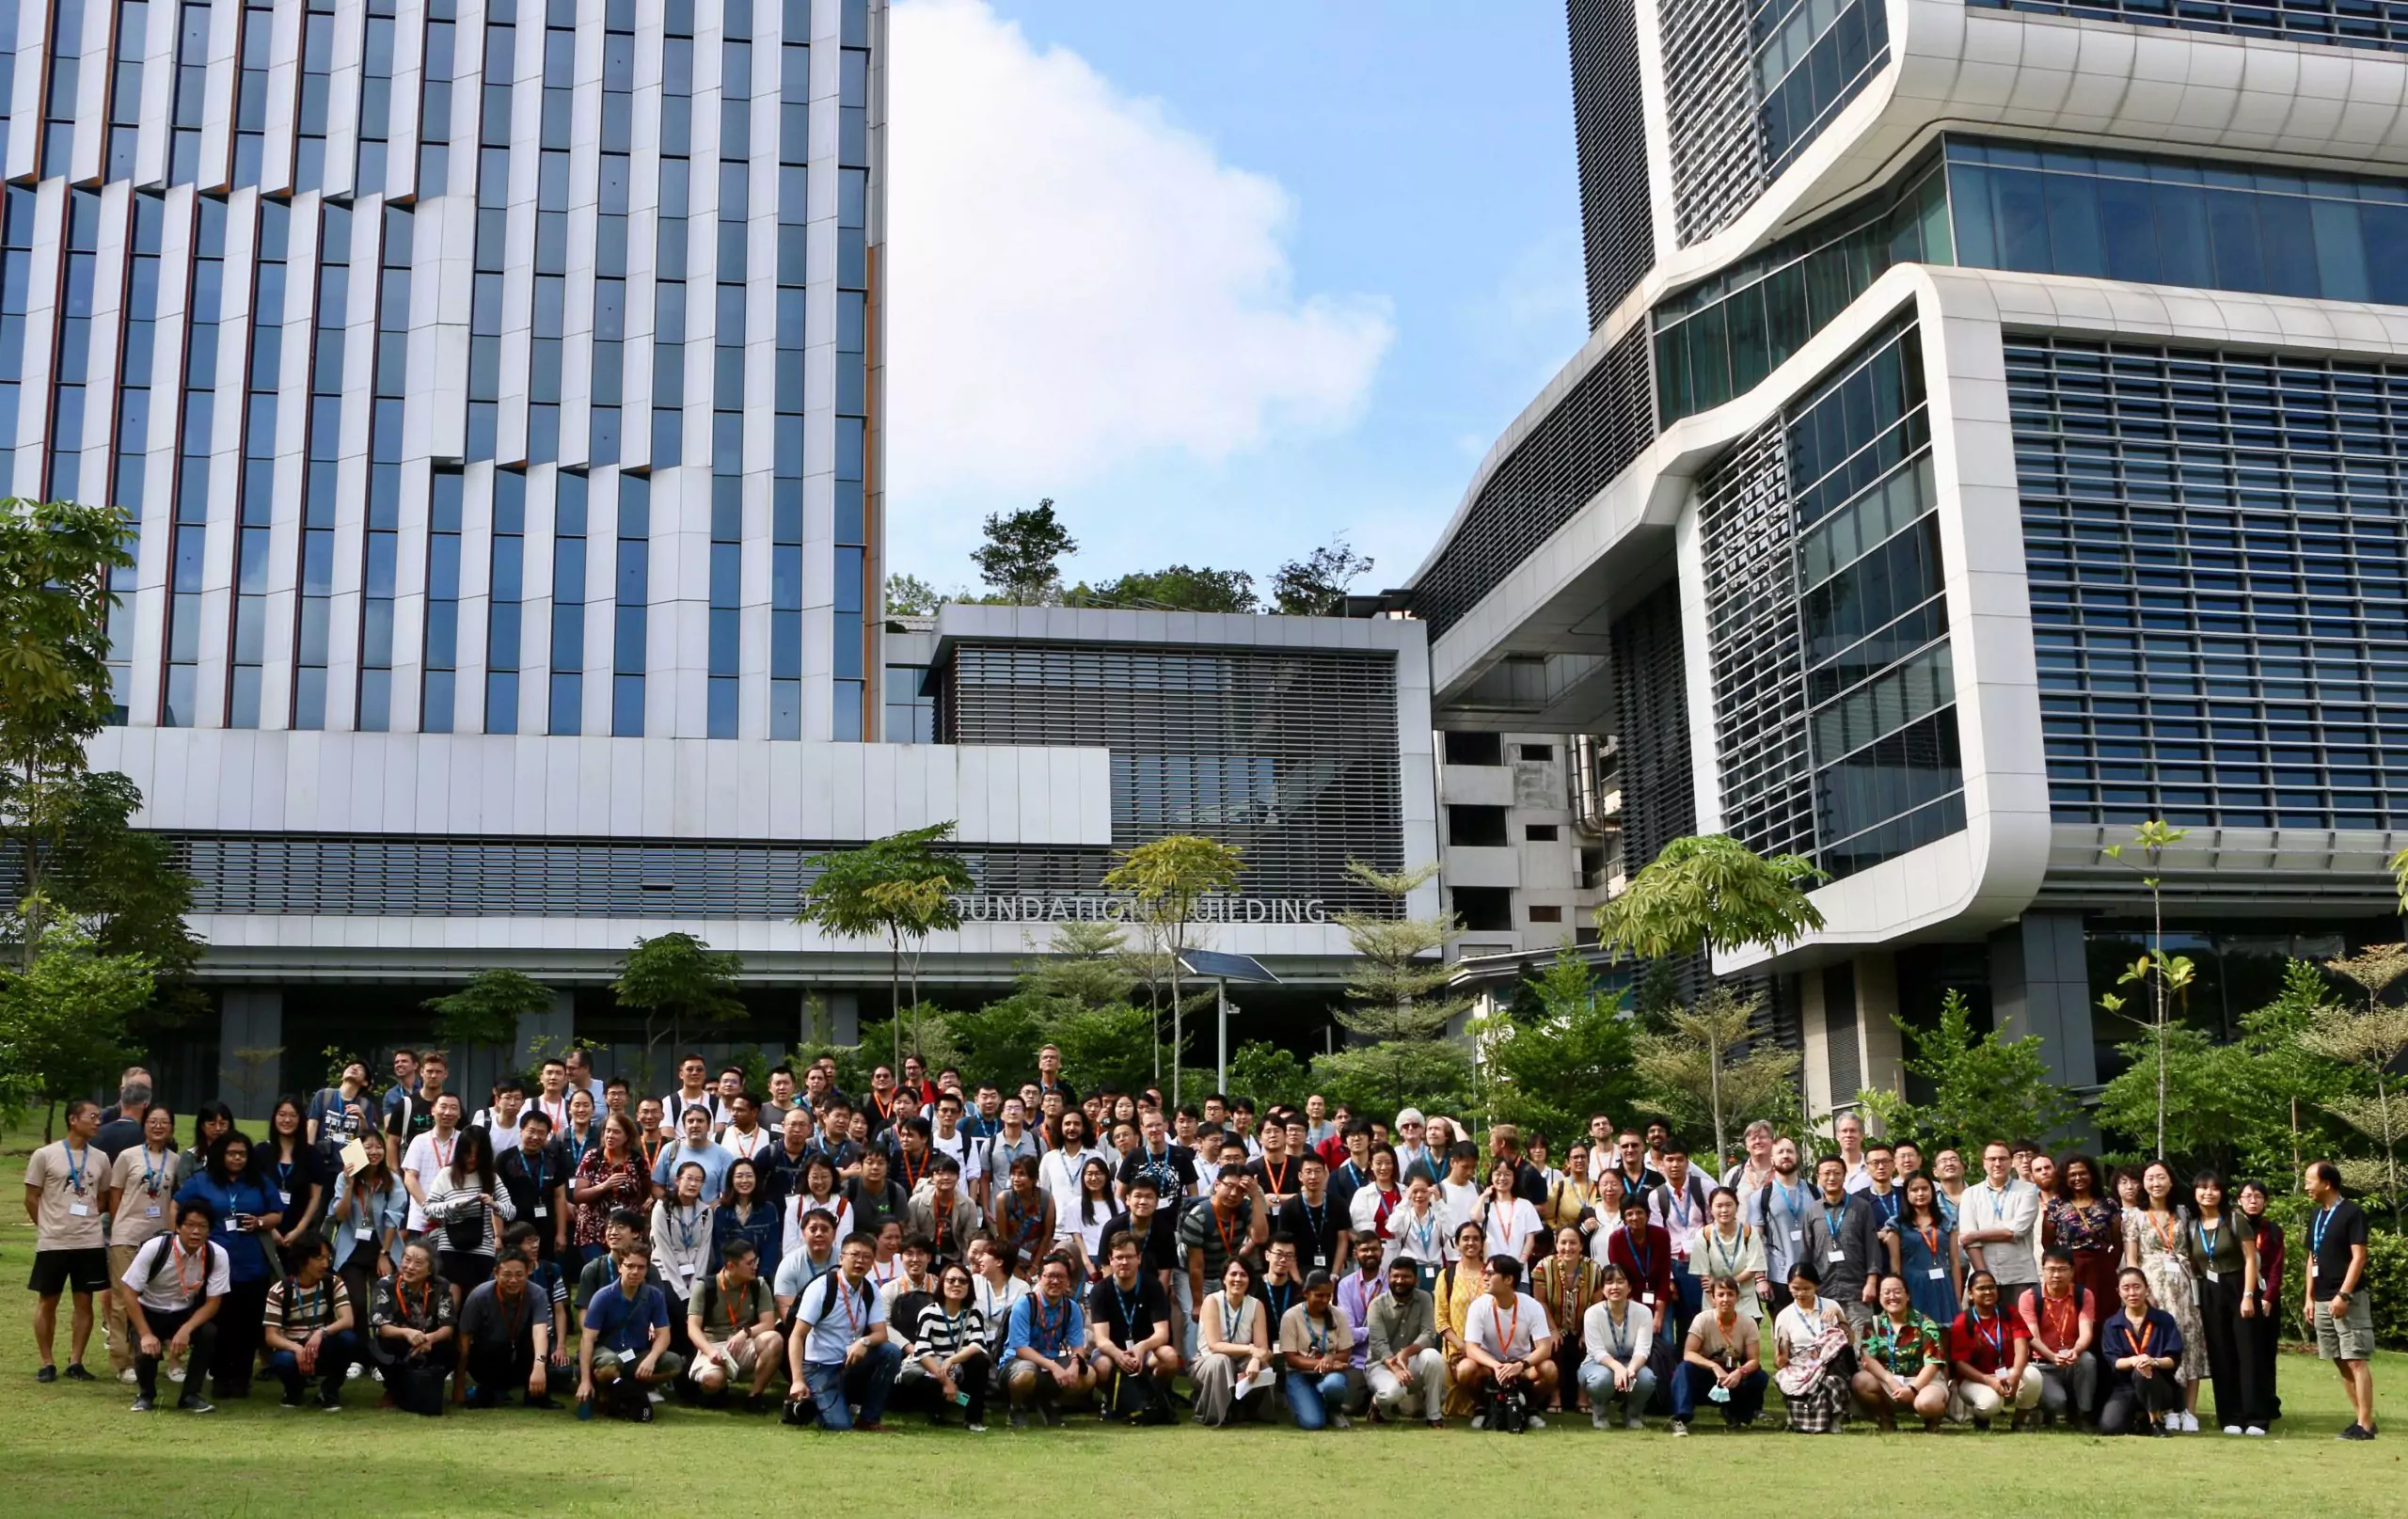
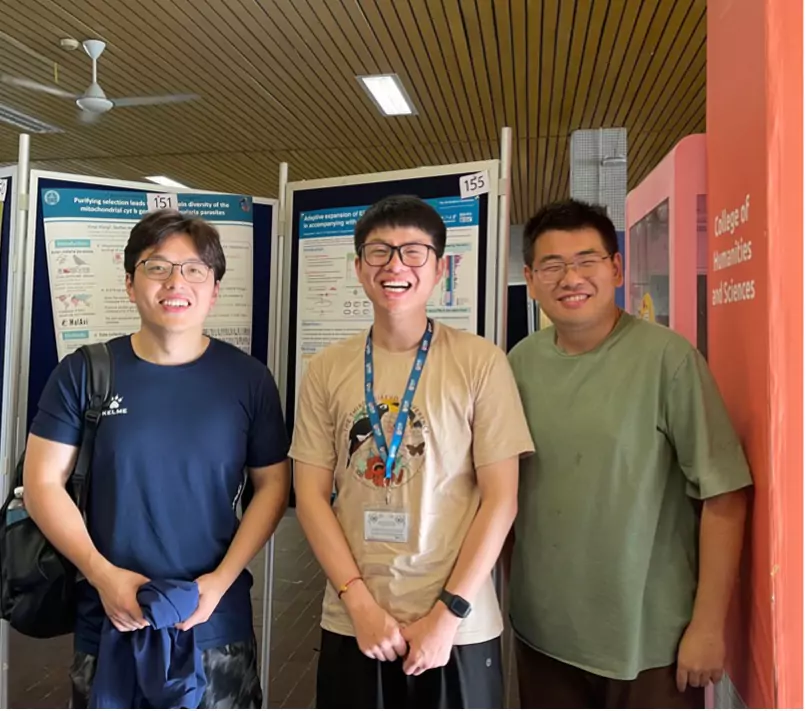
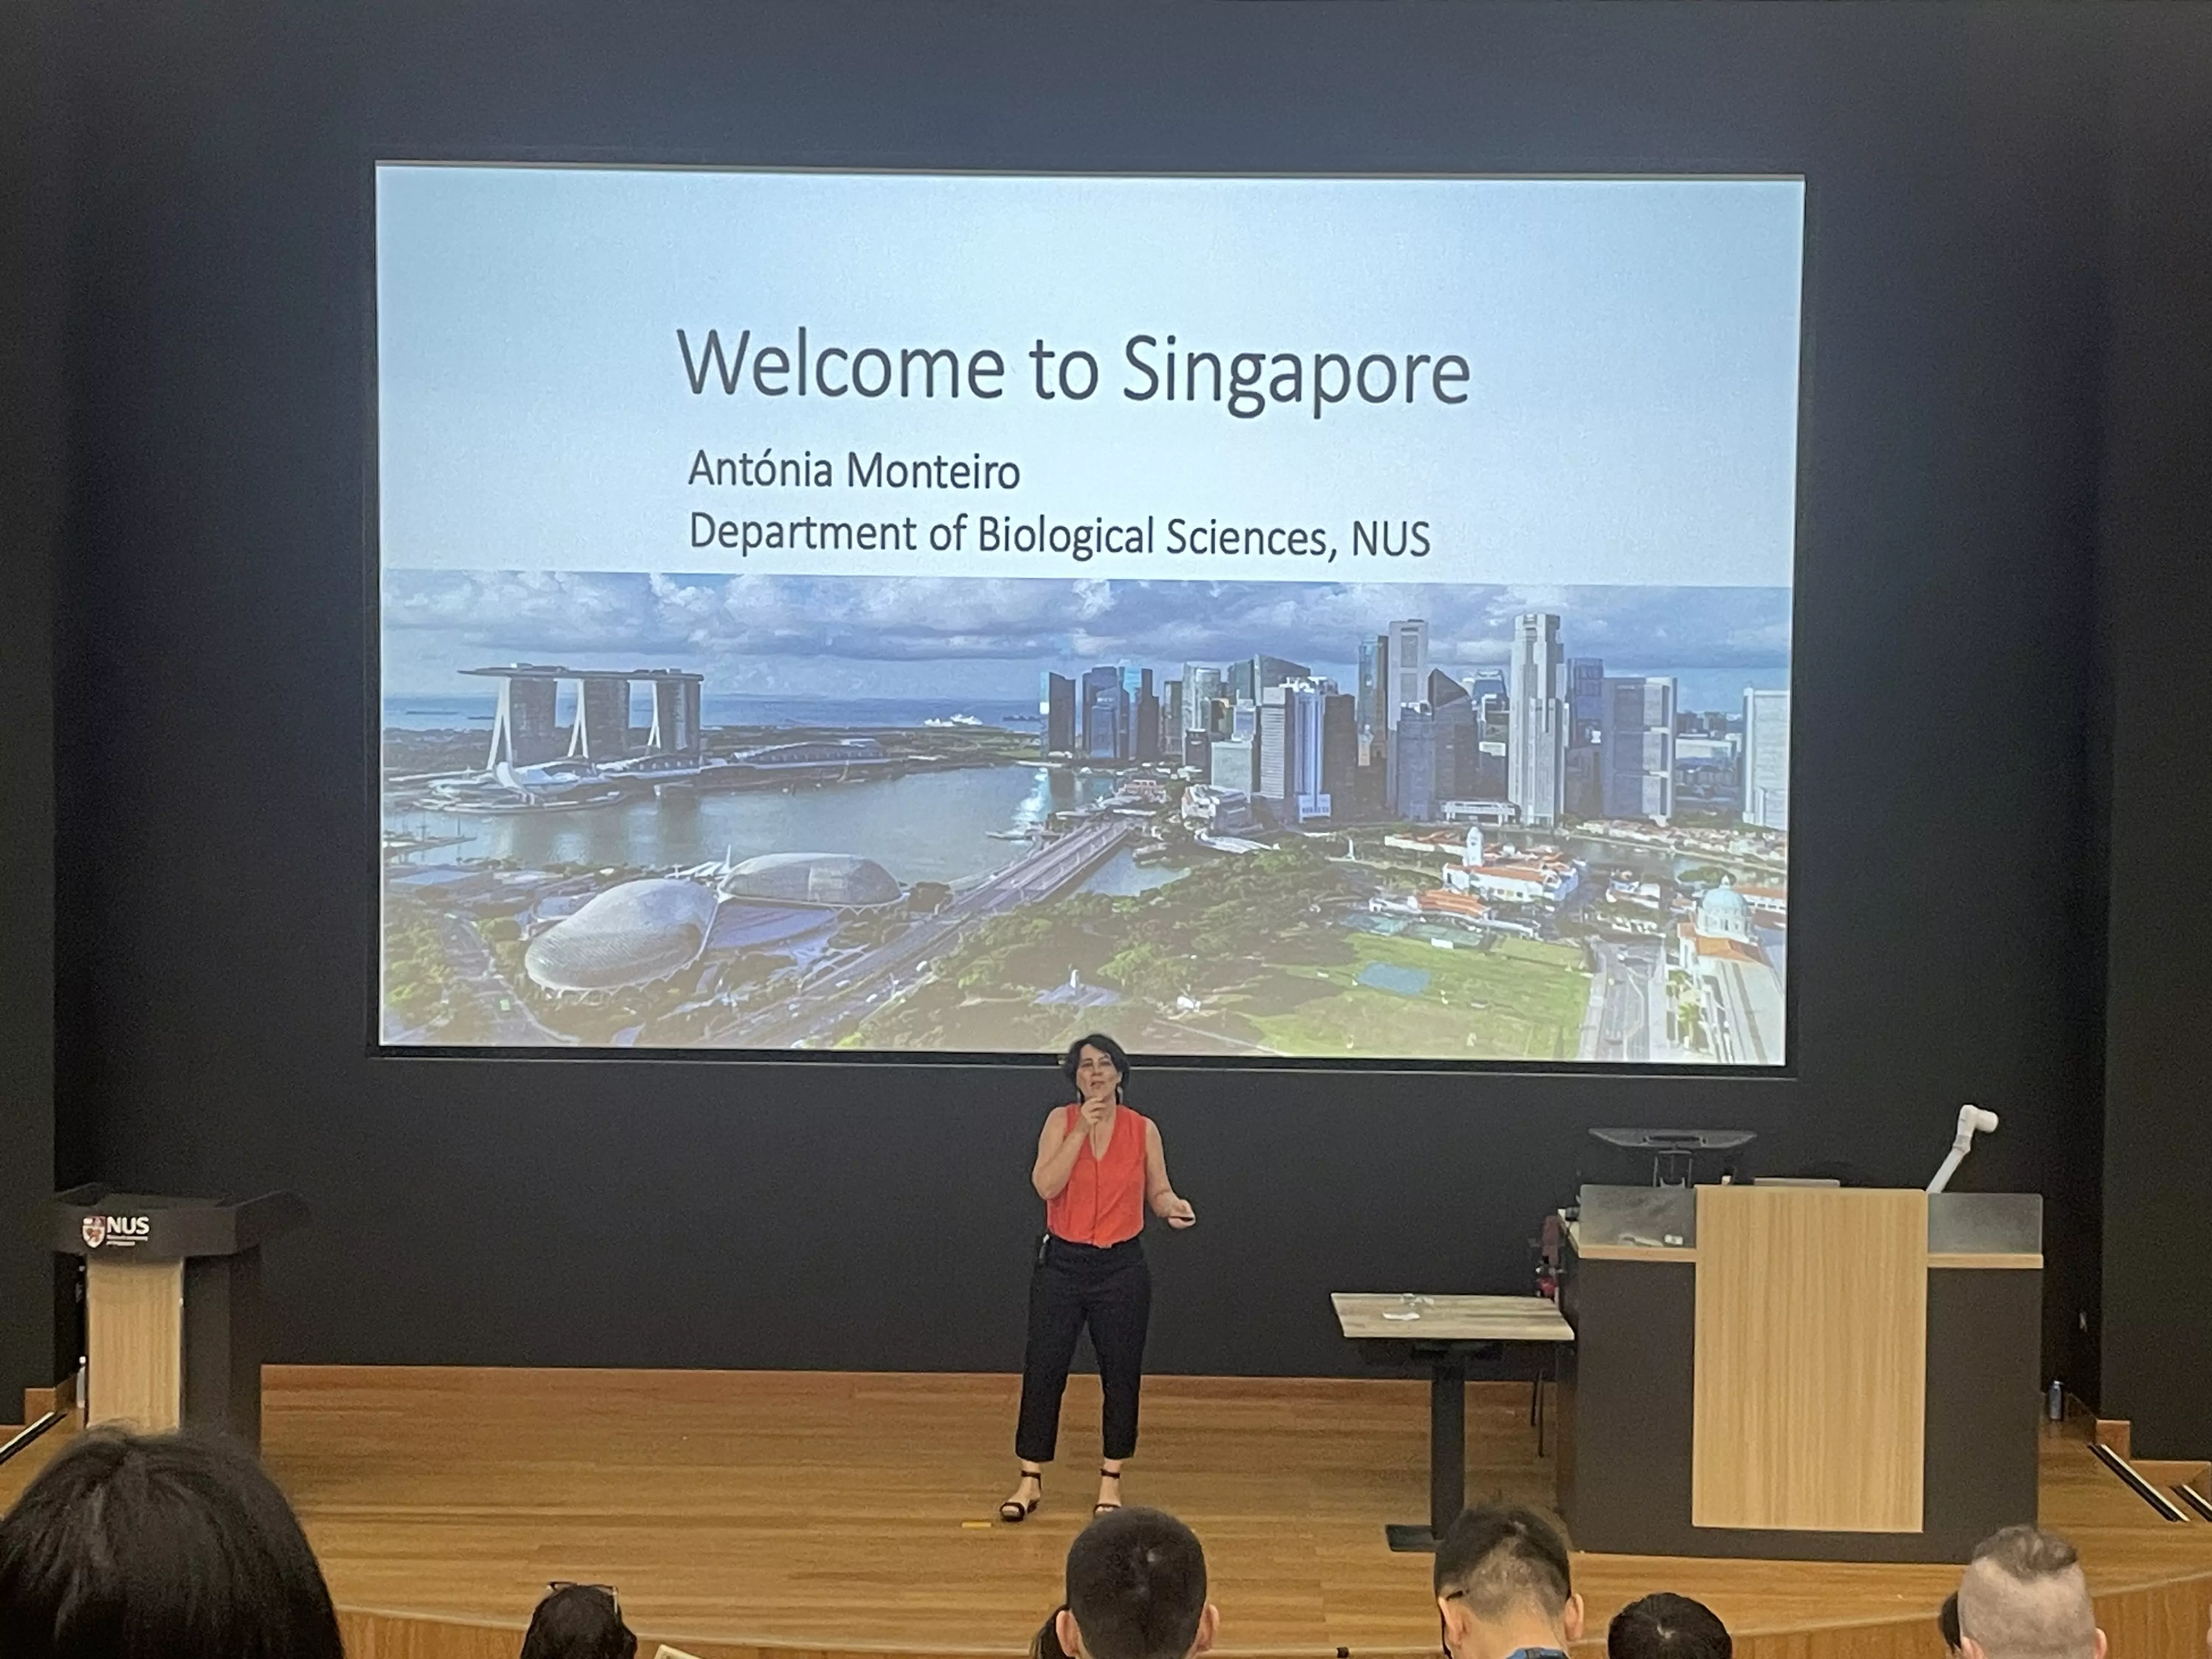
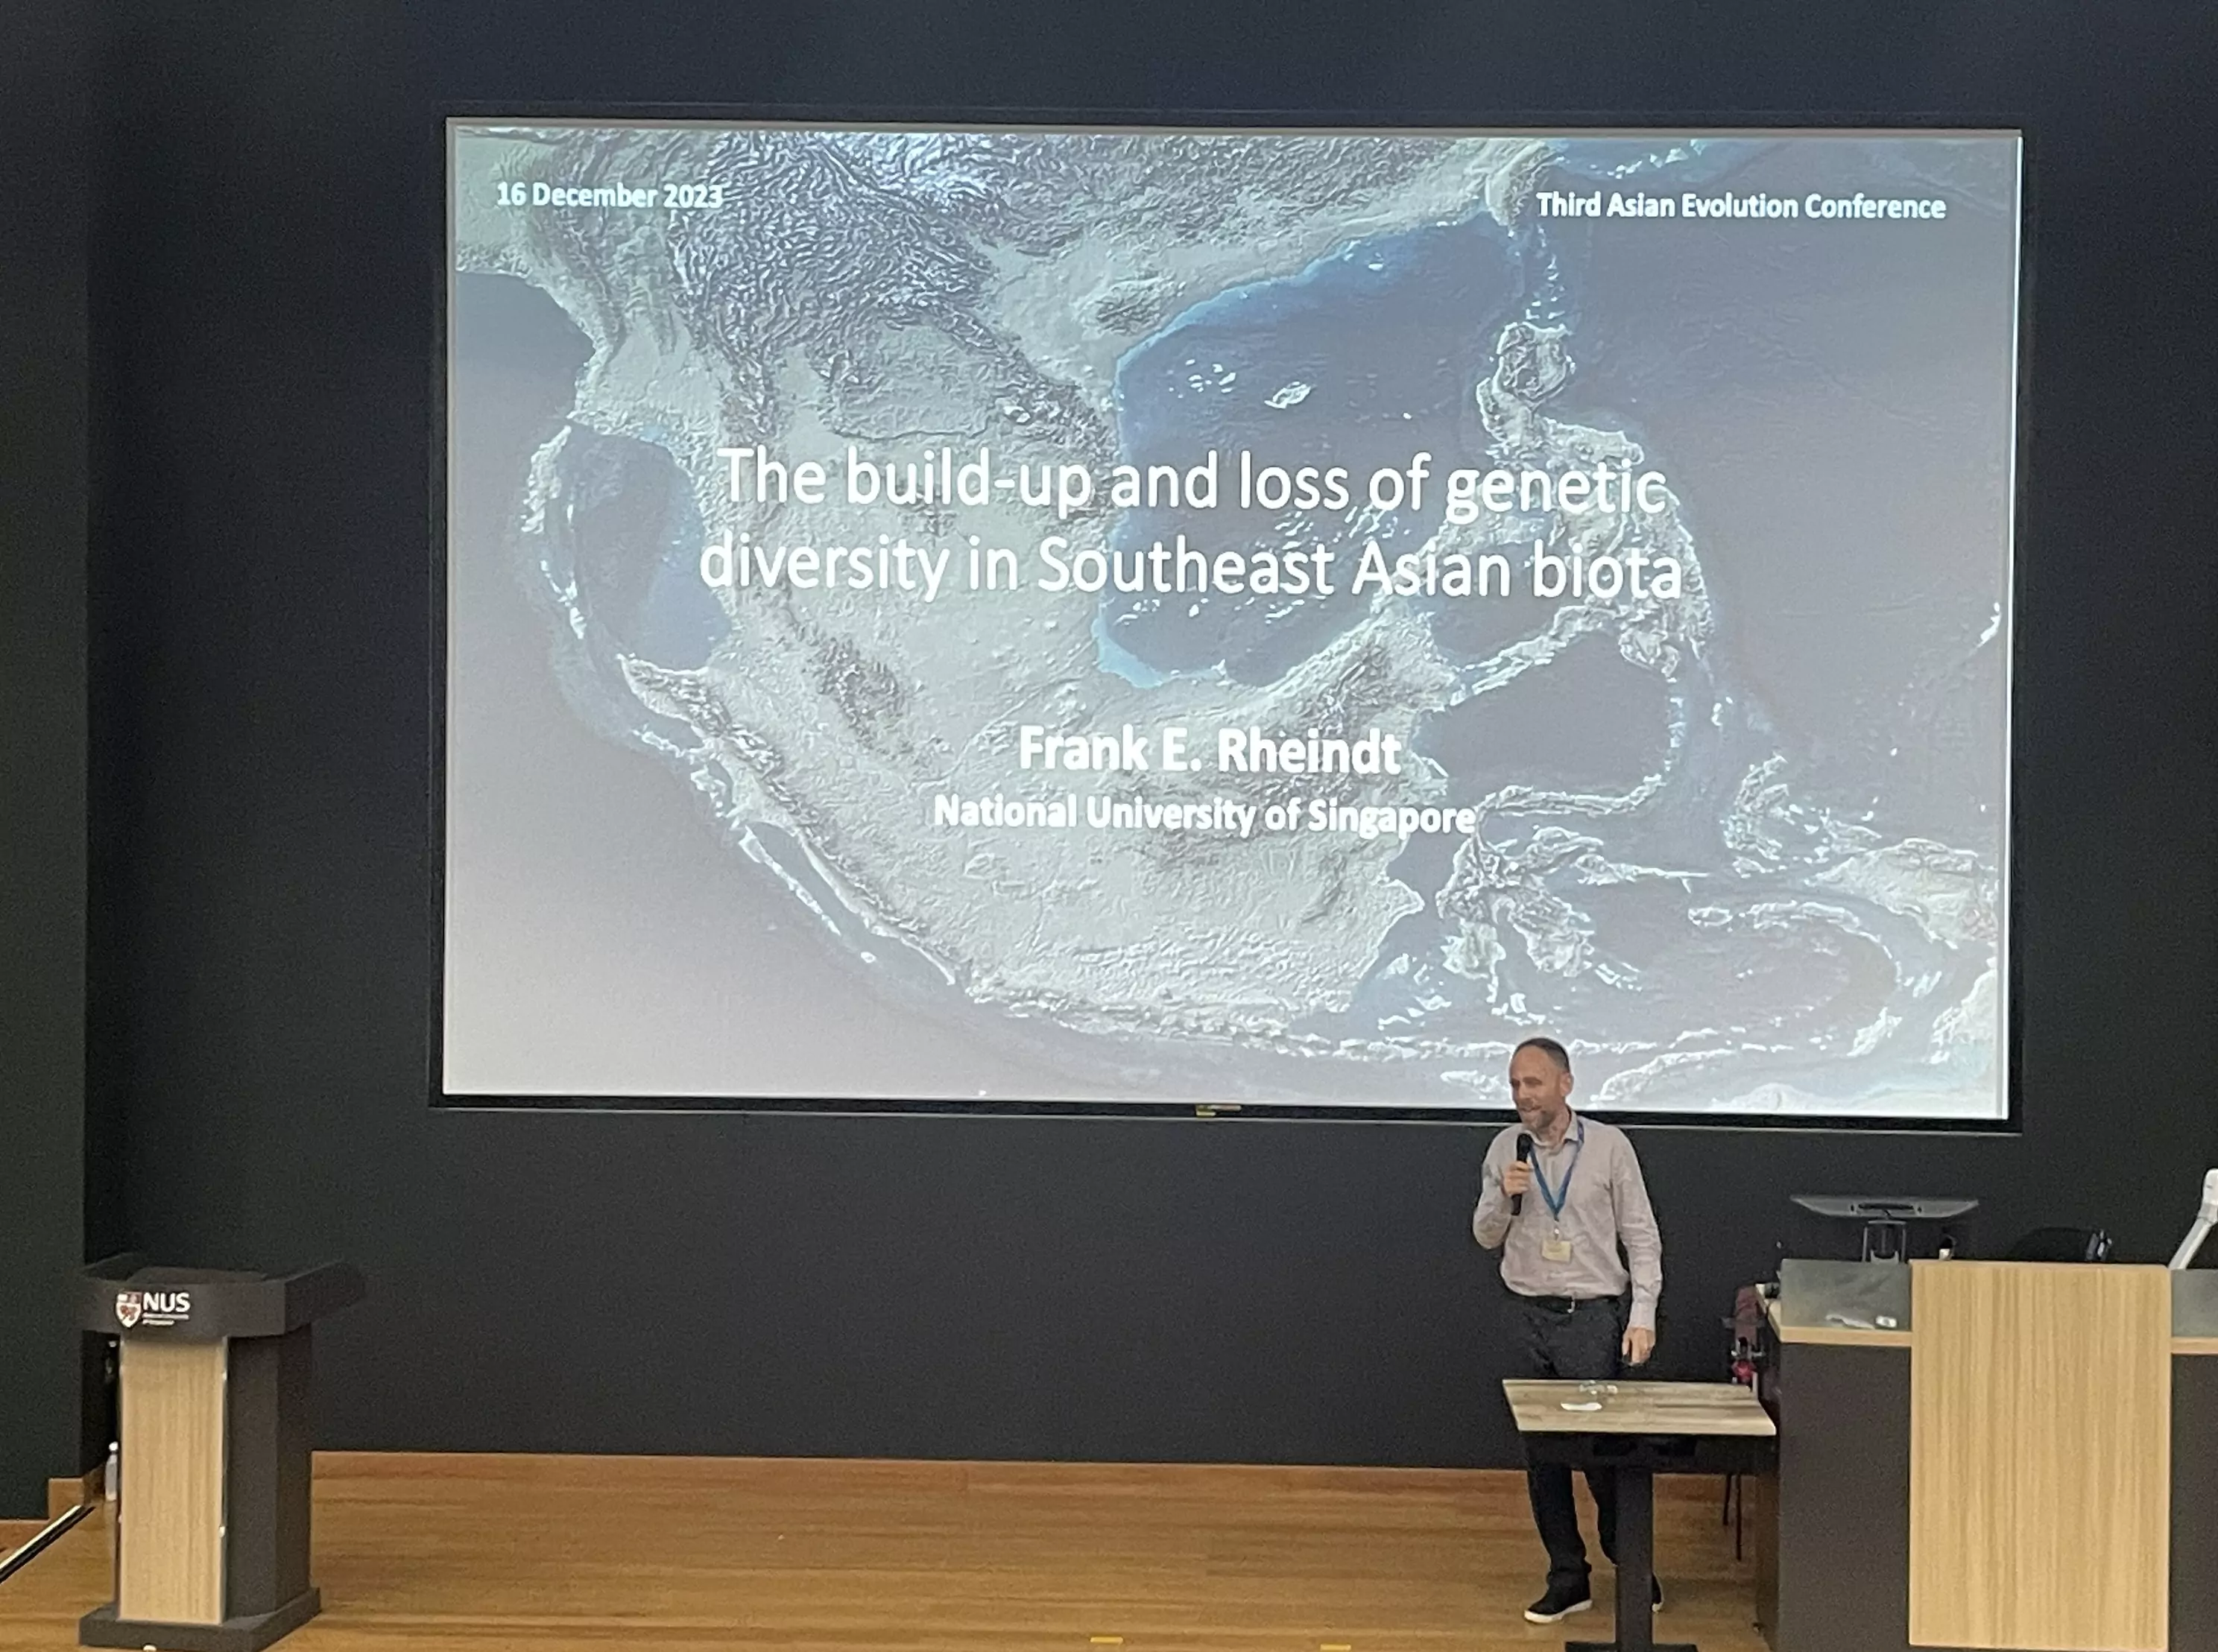
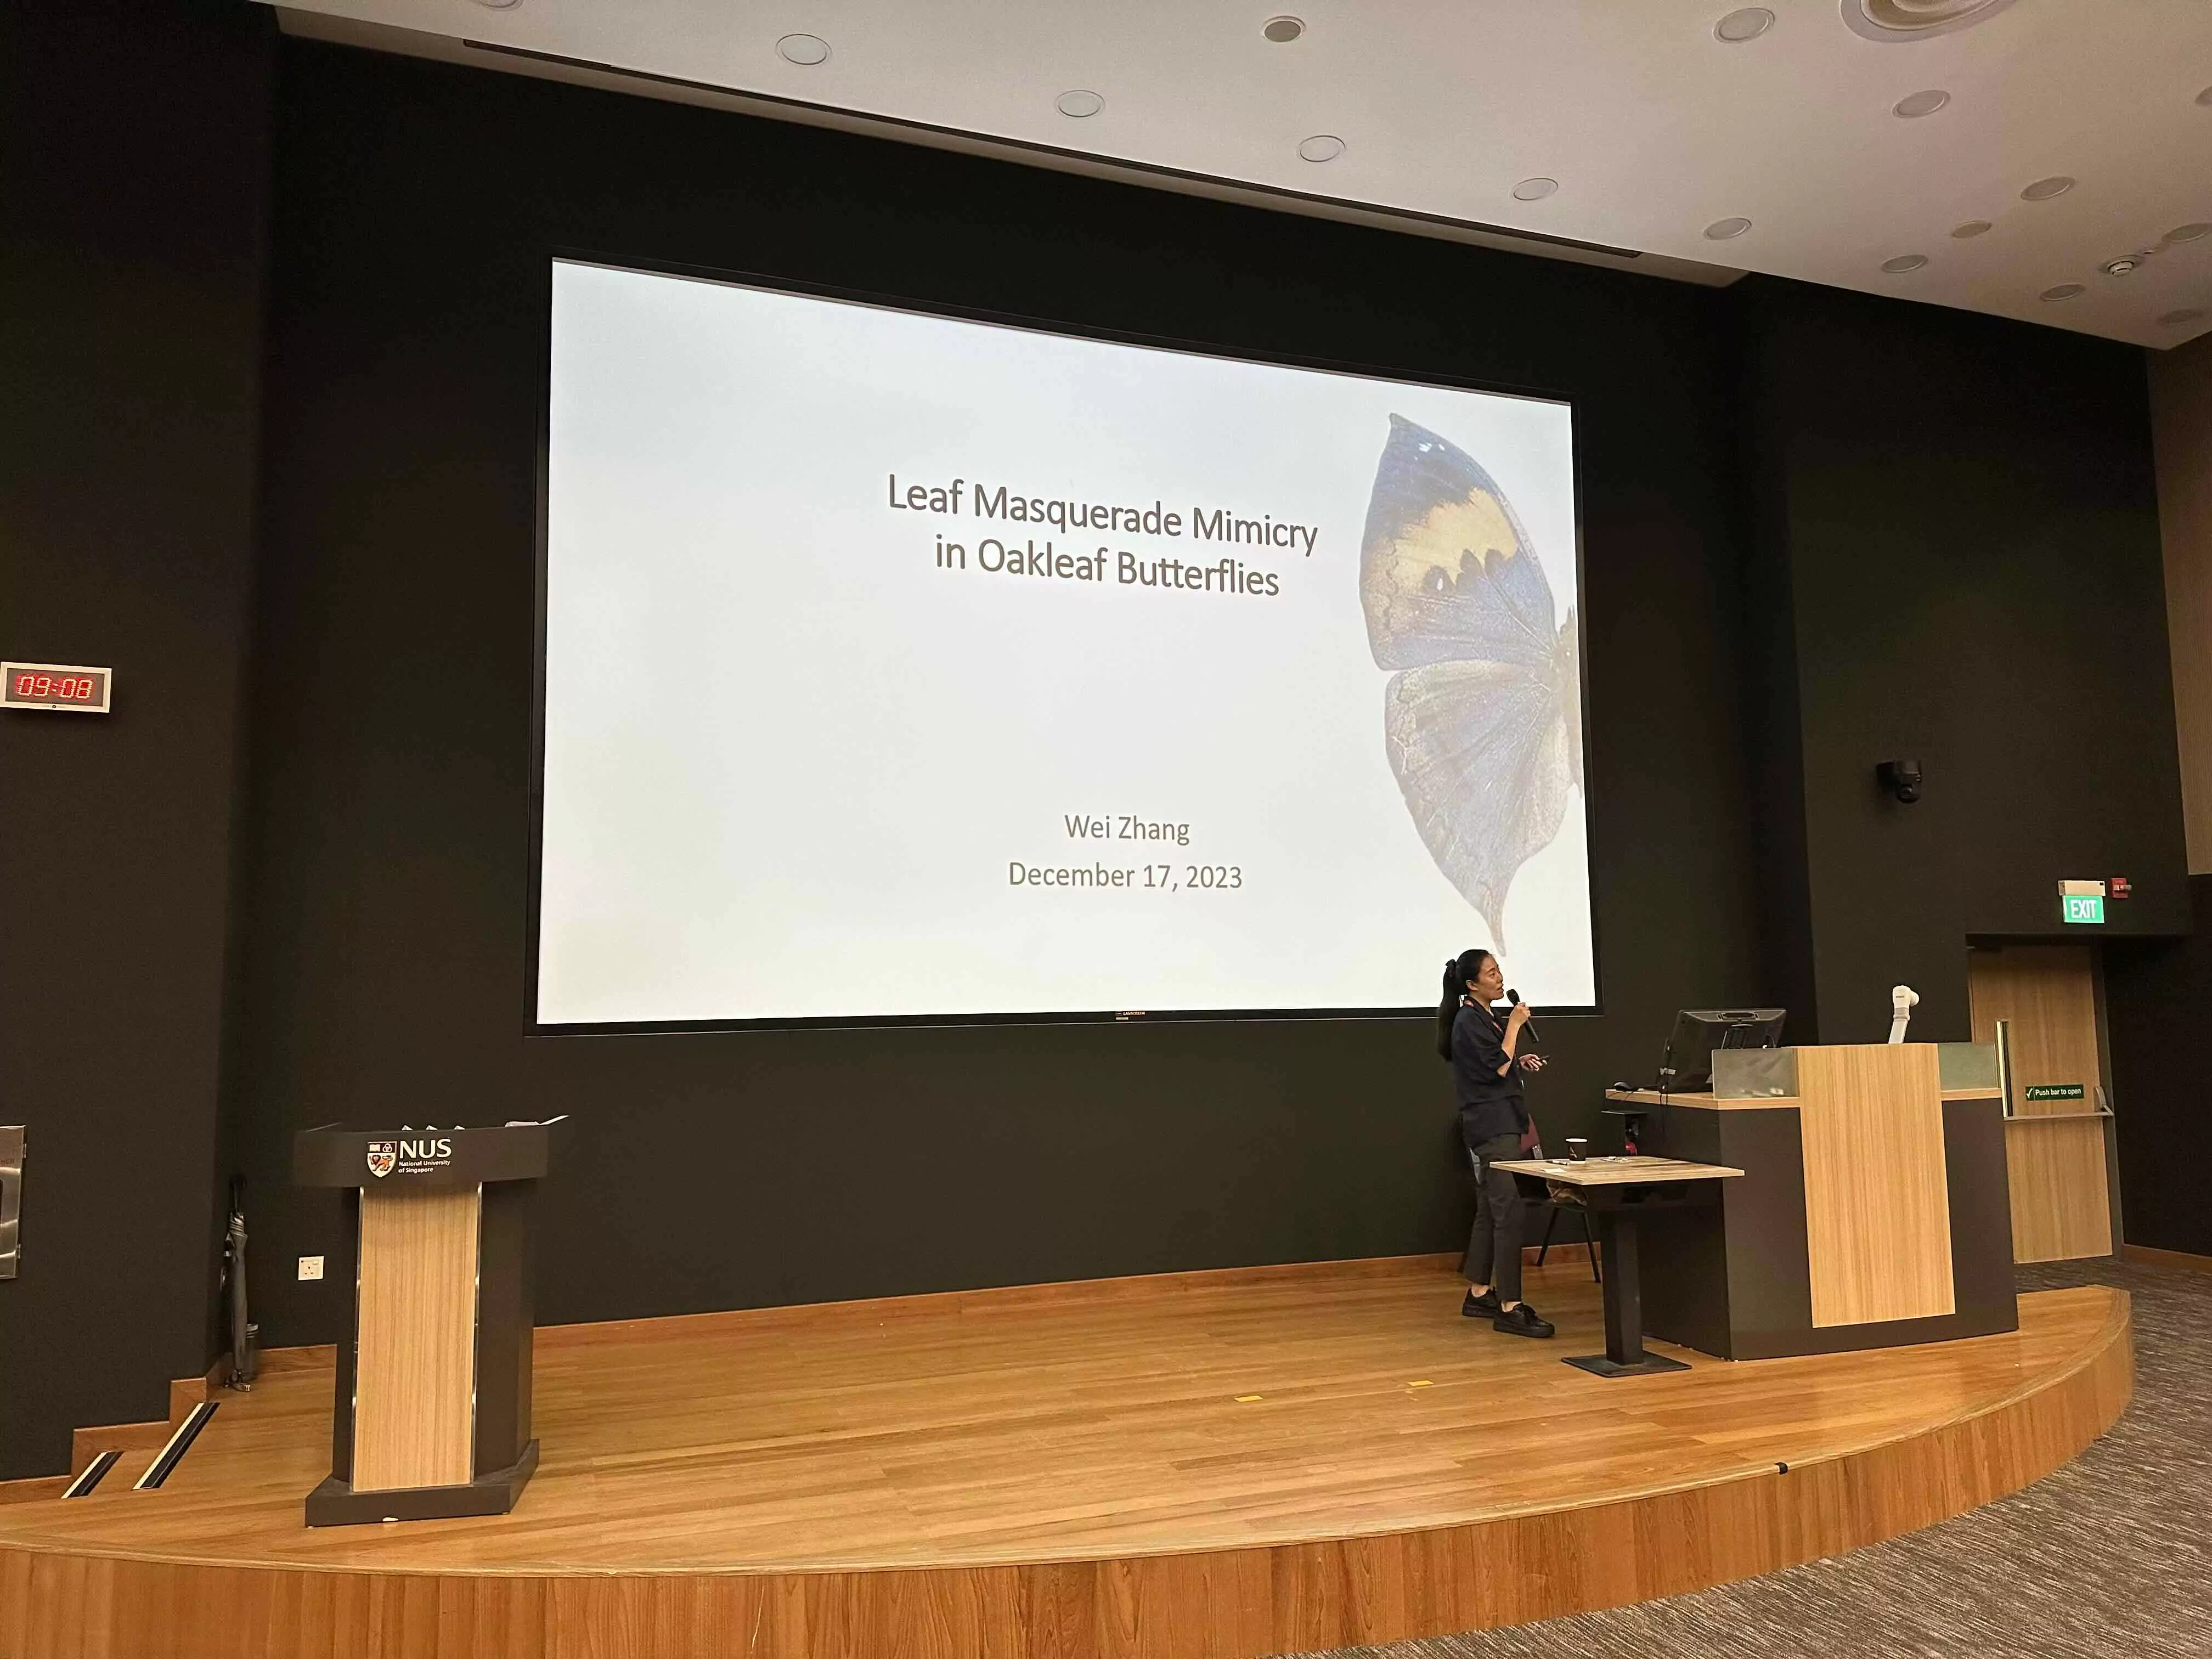
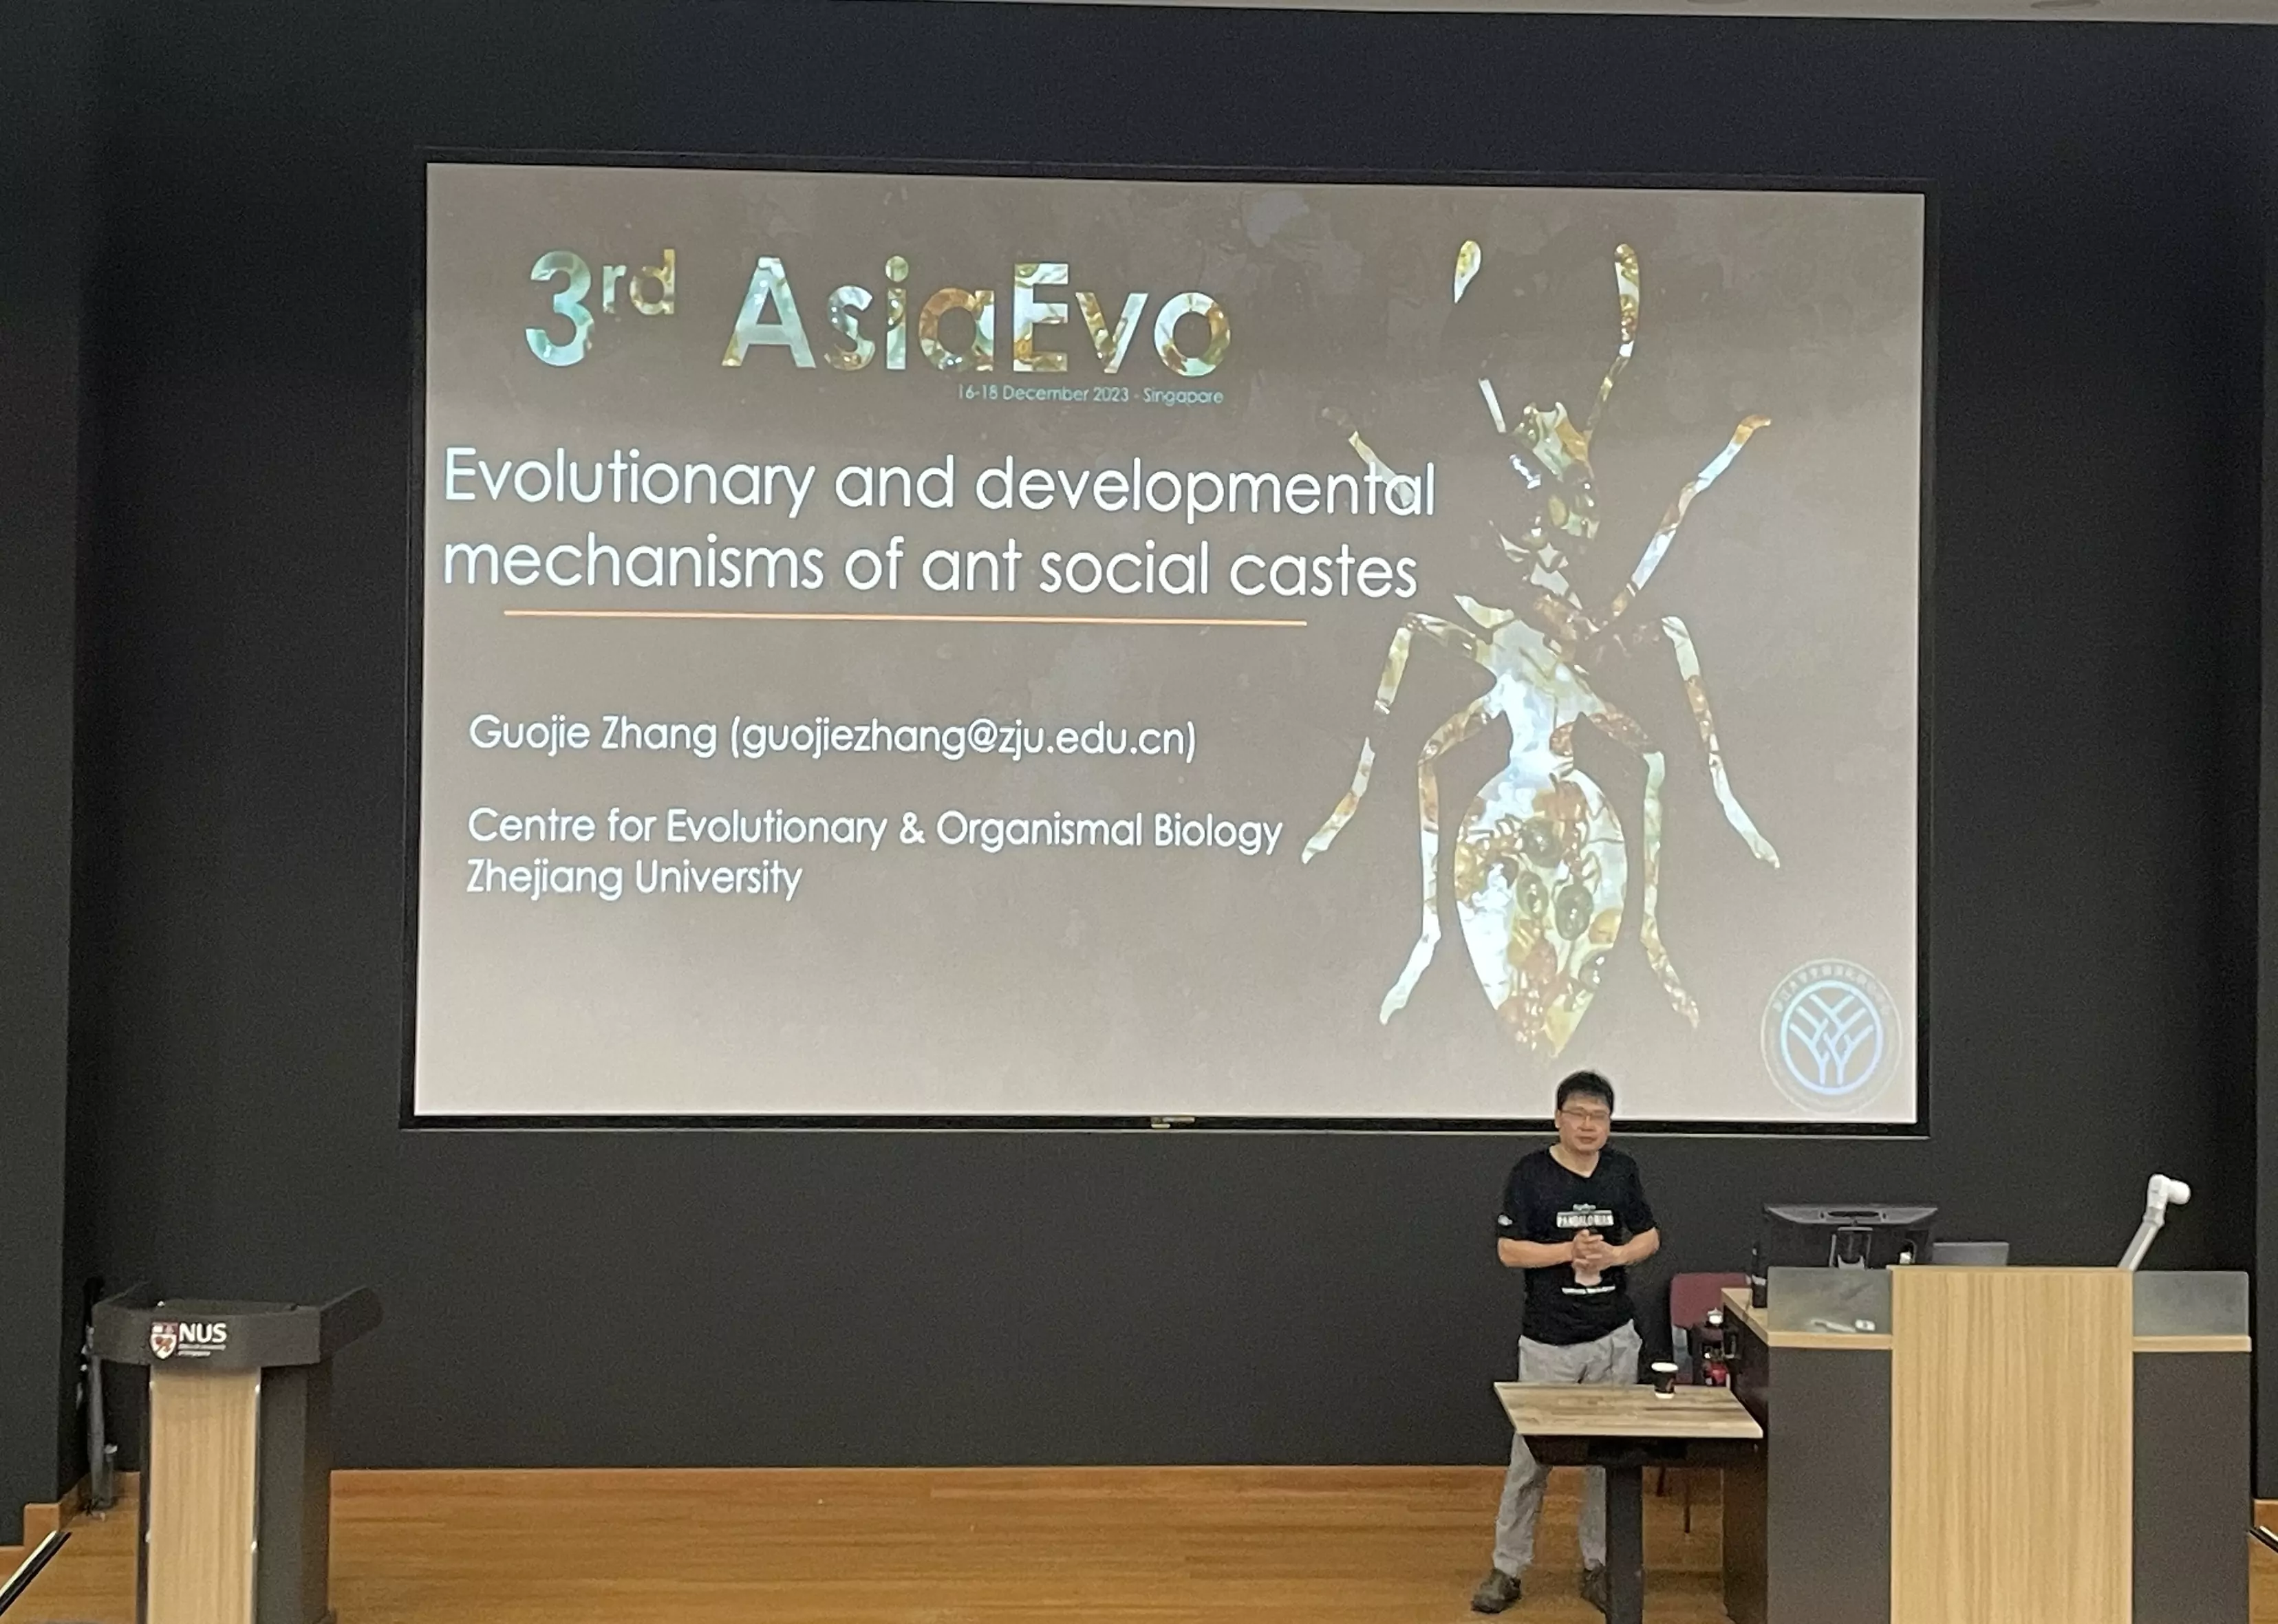
    <content type="html"><![CDATA[<p>第三届亚洲演化生物学会议速记</p><span id="more"></span><p>作者：陈光霁  </p><p>刚刚结束了第三届亚洲演化生物学大会的旅程：从12月15日入住新加坡国立大学学生宿舍开始，到参与大会用海报展示我的工作，再到聆听各位前辈们的汇报……这段经历充满了我想要记载下来的精彩：</p><table><thead><tr><th><img src="/images/3rdAsiaEvo_F1.webp" alt="全体参会人员合影"></th><th><img src="/images/3rdAsiaEvo_F3.webp" alt="生命演化研究中心吴东亚、陈光霁、陈葆华合影留念"></th></tr></thead></table><center>[全体参会人员合影 及 生命演化研究中心吴东亚、陈光霁、陈葆华合影]</center><hr><p>这次的AsiaEvo（第三届亚洲演化生物学会议）在新加坡举行，由新加坡国立大学的Antónia Monteiro教授和李代芹教授共同组织，历时3天，涵盖了多个演化生物学议题！</p><p><img src="/images/3rdAsiaEvo_F4.webp" alt="Antónia Monteiro教授"></p><p>16日，大会组织者<strong>Antónia Monteiro</strong>教授开场致辞并欢迎大家参加在19日举行的新加坡徒步之旅（看起来真是令人兴奋又具有挑战性的活动！）</p><p><img src="/images/3rdAsiaEvo_F5.webp" alt="Frank Rheindt教授"></p><p><strong>Monteiro</strong>教授在介绍新加坡本地情况的同时，极度丝滑地介绍了本次大会的第一个大会报告人，来自新加坡国立大学的鸟类学专家<strong>Frank Rheindt</strong>教授。Rheindt教授以生物多样性为主线给我们带来了“The build-up and loss of genetic diversity in Southeast Asian biota”的报告。</p><p><img src="/images/3rdAsiaEvo_F6.webp" alt="张蔚教授"></p><p>这次大会邀请了来自北京大学的<strong>张蔚</strong>教授，她在17日早上分享了关于枯叶蝶神奇的拟态现象的报告，“Leaf Masquerade Mimicry in Oakleaf Butterflies”。张蔚老师的讲述由浅入深引人入胜，实验数据与形态、组学数据相互印证，还引入了机器学习的方法对枯叶蝶的形态进行研究，让我学到了很多科研思路与方法！</p><p><img src="/images/3rdAsiaEvo_F7.webp" alt="张国捷教授"></p><p>我的导师浙大生命演化研究中心<strong>张国捷</strong>教授也受邀在18日早上就蚂蚁社会等级分化这一主题进行了题为“Evolutionary and developmental mechanisms of ant social caste system”的大会报告。张老师从蚂蚁的多样性，讲到蚂蚁的社会性；从组学数据，到实验验证；从超有机体理论介绍，到超有机体类比蚂蚁等级分化，介绍了课题组在蚂蚁社会等级分化方向的最新研究结果！</p><hr><p><img src="/images/3rdAsiaEvo_F8.webp" alt="词云"></p><p>除了精彩的大会报告外，这次演化学大会平行开展许多平行议题，从“生态与演化”，“Evo-Devo”，到“性状演化”，“行为演化”，“群体演化”，再到“Evolvability”与“病毒演化”等多个前沿研究领域。</p><p>由于议题众多，没能把所有精彩汇报都一一听到，但是我仍然在有限的时间里听到了许多令人振奋的报告！在“病毒演化”专题中，中科院遗传与发育生物学研究所<strong>钱文峰</strong>研究员通过突变图谱（真的好有新意！）发现Omicron的爆发可能来源于老鼠进行了题为“Evidence for a mouse origin of the SARS-CoV-2 Omicron variant”的报告。</p><p>在“<strong>Novel trait</strong>”专题中，新加坡国立大学<strong>Antónia Monteiro</strong>教授（也是大会组织者哦）就“鳞翅目昆虫的胸腿和腹腿不是同源器官”进行了“Prolegs are novel traits, not leg homologs”的报告，鳞翅目昆虫Proleg竟然是从腹部中已有的模块化endite 基因调控网络激活而来的新特征！上海交通大学的<strong>毛亚飞</strong>教授基于高精度基因组研究中基因组复杂结构变异与疾病相关的研究成果，带来了“The roles of structurally complex region in primate evolution and human neurological disease”的报告，报告后我还和亚飞教授就复杂结构变异的识别与分析进行了深入讨论，收获颇丰！</p><p>在 “<strong>Early evolution of vertebrates</strong>”专题中，中科院古脊椎动物与古人类研究所<strong>盖志琨</strong>研究员以在颚口动物body plan起源的相关研究成果进行了“The origin of the gnathostome body plan: how the Evo-Devo models intersect with ostracoderm fossils”的报告，报告内容每一页都充满了惊喜与启发！</p><p><img src="/images/3rdAsiaEvo_F9.webp" alt="帅气的Naoki教授"></p><p>在“<strong>Evolvability</strong>”专题，日本综合研究大学院大学<strong>Naoki Irie</strong>教授就弱演化潜力对表型变异的影响进行了“Intrinsically embedded inertial force in phenotypic evolution?”的报告，他还讨论了内在因素在维持保守特征（如body plan）方面起到的可能作用（娓娓道来，非常有意思）。瑞典隆德大学<strong>Masahiti Tsuboi</strong>研究员结合其野外工作和数量遗传理论的实验证明，根据他在蜻蜓目昆虫的翅膀形态和体型研究进行了“Ecology as the link between evolvability, development, and macroevolution: a case study using wing and body morphology of Odonata”的报告，报告里他对如何将生态因素、发育与演化潜力之间的建立联系与大家进行了热烈的讨论。</p><p>在这次大会上，我还有幸见到了日本RIKEN的演化生物学泰斗<strong>Shigeru Kuratani</strong>教授，中科院古脊椎动物与古人类研究所<strong>朱敏</strong>院士，中科院动物所<strong>雷富民</strong>教授，以及各位演化生物学前辈们，还有《Nature Evolution and Ecology》和《Gigascience》的编辑也参与了这次的大会！</p><hr><p>最后，18日的晚宴上，浙大生命演化研究中心吴东亚师兄获得了这次大会的三位最佳海报之一，西北大学<strong>齐晓光课题组杨亿君</strong>也获得oral talk的三等奖（我也得好好加油啊）；中科研昆明动物研究所<strong>车静</strong>教授邀请大家在2025年到云南昆明参加第四届亚洲演化生物学大会！</p><p>这次新加坡会议之行让我收获颇丰，也非常期待2025年下一届的演化生物学会议，再带着最新研究进展与大家一起交流学习，共同进步！</p>]]></content>
    
    
    <summary type="html">第三届亚洲演化生物学会议参会速记</summary>


    <category term="AsiaEvo" scheme="https://chenguangji.github.io/categories/AsiaEvo/"/>
    
    
    <category term="AsiaEvo" scheme="https://chenguangji.github.io/tags/AsiaEvo/"/>
    
  </entry>
  
  <entry>
    <title>吸血生物相关文献分享(pdf+分享稿)</title>
    <link href="https://chenguangji.github.io/20230726/Hematophagy/"/>
    <id>https://chenguangji.github.io/20230726/Hematophagy/</id>
    <published>2023-07-25T16:00:00.000Z</published>
    <updated>2023-12-25T05:41:34.000Z</updated>
    
    <content type="html"><![CDATA[<p>20230726 ZJU-演化中心 吸血生物相关文献分享 (pdf+分享稿)</p><span id="more"></span><p><a href="/images/ZJU%E6%BC%94%E5%8C%96%E4%B8%AD%E5%BF%83_%E5%90%B8%E8%A1%80%E7%94%9F%E7%89%A9_20230726.pdf">Hematophagy_Seminar_ZJU-evolution_20230726.pdf</a></p><h1 id="开场"><a href="#开场" class="headerlink" title="开场"></a>开场</h1><p>大家好，我今天分享的主题是”动物吸血食性的相关研究”。<br>动物吸血，通俗的说法叫做 Blood sucking，具有该食性的动物可能会叫做blood sucker 或者blood feeder。文献中可能会有Hematophagy 【hemætɒ’fædʒɪ】医学用法食血的，或者sanguivorous【 sæŋˈgwɪvərəs】动物学用法食血的。</p><h1 id="第2页-Bloodsucking-Creatures"><a href="#第2页-Bloodsucking-Creatures" class="headerlink" title="第2页 Bloodsucking Creatures"></a>第2页 <strong>Bloodsucking Creatures</strong></h1><p>Feeding on blood of another living organism 的 Bloodsucker，一般有令人熟知的有节肢动物门的六足亚门的昆虫比如蚊子，和节肢动物门的螯肢亚门蛛形纲物种，以及环节动物门蛭亚纲的水蛭，线虫动物门的部分线虫物种，脊索动物门的圆口纲的七鳃鳗与辐鳍鱼纲的卷须寄生鲇，最后是哺乳动物中的吸血蝙蝠。依据化石记录，目前的最早的吸血食性是2.2亿年前的protomosqutoes。<br>当然，相较于1亿5千万的物种，3万多种的吸血生物其实是非常非常少的一类。且这种食性应当是独立起源，甚至在蛛形纲中这种食性应当至少独立起源了6次。</p><h1 id="第3页-Adaptations-for-Hematophagy"><a href="#第3页-Adaptations-for-Hematophagy" class="headerlink" title="第3页 Adaptations for Hematophagy"></a>第3页 <strong>Adaptations for Hematophagy</strong></h1><p>为了适应吸血这个习性，Blood feeders 应该需要哪些可能的适应性进化呢？</p><ol><li>首先是需要找到一个host，可以是寄生这种方式，比如虱子或者前面提到的卷须寄生鲇【nián】，都是寄生的方式；如果不是寄生方式，blood feeders就需要自身的感官系统寻找宿主【视觉，嗅觉，温感】等，例如蚊子可以感受二氧化碳的浓度，方便定位宿主或者血管；</li><li>可能会需要附着在宿主身上实现，完成吸血这个动作；</li><li>如何获得血液，如果是 穿刺&#x2F;吸 就需要 口器，如果是 撷取&#x2F;撕裂 的方式，则需要尖锐的器官撕破表皮使血管暴露出来；</li><li>消化血液：血液中主要是蛋白质和水，高蛋白的饮食需要解决含氮废物的积累的问题，血液还有另一个特点，则是避免因为含铁量过高而中毒；</li></ol><h1 id="第4页-Why-Do-Bloodsucking-Animals-Feast-on-Blood"><a href="#第4页-Why-Do-Bloodsucking-Animals-Feast-on-Blood" class="headerlink" title="第4页 Why Do Bloodsucking Animals Feast on Blood?"></a>第4页 <strong>Why Do Bloodsucking Animals Feast on Blood?</strong></h1><p>吸血食性的出现，可能与生态位有关，因为体型的差异，吸血这个食性的出现使得不用捕猎大型的动物 缺可以 获得食物。<br>当然，关于血液是否营养充足，首先，血液中富含蛋白质，铁，以及其他的营养物质。另一方面，专性吸血的生物在吸血食性中需要适应：</p><ol><li>缺少必要的氨基酸，以及维生素B；</li><li>含铁较高可能铁中毒；</li><li>高蛋白饮食可能需要解决含氮废物，人血中蛋白质的干重高达93%；</li></ol><h1 id="第5页-Vampire-snail"><a href="#第5页-Vampire-snail" class="headerlink" title="第5页 Vampire snail"></a>第5页 <strong>Vampire snail</strong></h1><p>接下来，我将分享一下这四类吸血生物的相关研究，首先是吸血海蜗牛。</p><h1 id="第6页-Chemicals-of-vampire-snail"><a href="#第6页-Chemicals-of-vampire-snail" class="headerlink" title="第6页 Chemicals of vampire snail"></a>第6页 <strong>Chemicals of vampire snail</strong></h1><p>吸血蜗牛，具有伸长的长鼻，或者说口器，会对睡觉的鱼进行吸血。吸血的方式是当长鼻与鱼的皮肤接触后，长鼻就会延长以进入血管。2015年的对吸血蜗牛的食管中部，唾液腺进行了RNA测序，在唾液腺中发现了427个独特的转录本，揭示了吸血蜗牛吸血过程中会分泌一些化学物质，对宿主进行麻醉，以及防止血液凝固或伤口愈合。另外，还在发现了血管紧张素转换酶，可以使得缺乏肌肉的长鼻在吸血过程中压强增高，更方便进行吸血。<br>另外，吸血蜗牛所在的布纹螺科，已经观察到了6个物种有吸血习性，所以很有可能整个科都具有吸血食性。</p><h1 id="第7页-Leeches"><a href="#第7页-Leeches" class="headerlink" title="第7页 Leeches"></a>第7页 <strong>Leeches</strong></h1><p>第二个要介绍的是水蛭，也可以叫做蚂蟥。</p><h1 id="第8页-Leeches-in-2023"><a href="#第8页-Leeches-in-2023" class="headerlink" title="第8页 Leeches in 2023"></a>第8页 <strong>Leeches in 2023</strong></h1><p>水蛭的研究，可能由于方便养殖，相对而言就更为详细。在今年4月份，发表在gigasicence上的水蛭基因组，相对而言较为详细的描述了吸血这个过程。组装了的三个物种的染色体基因组包括具有吸血习性的日本医蛭与欧洲医蛭，以及不具吸血习性的宽体金线蛭。<br>通过比较基因家族的扩张和收缩，在具有吸血习性的两种水蛭中都扩张的基因进行了GO分析，主要集中在ATP转运蛋白复合物，转录因子 IIA 复合物以及钙离子结合功能的GO term。</p><h1 id="第9页-Transcriptome-dynamics-of-Leeches-in-2023"><a href="#第9页-Transcriptome-dynamics-of-Leeches-in-2023" class="headerlink" title="第9页 Transcriptome dynamics of Leeches in 2023"></a>第9页 <strong>Transcriptome dynamics of Leeches in 2023</strong></h1><p>另外，这个部分，他们对这三种水蛭的四个部分进行了取样，分别是身体、生殖器，口吸盘和尾吸盘，发现两种吸血水蛭的差异表达基因在转录水平上表现非常相似。<br>除此之外，这里对欧洲医蛭进行了，吸血前、吸血后5分钟、10分钟、30分钟、60分钟，以及吸血后24小时进行了转录组取样，发现这些在吸血和非吸血的差异表达基因展现出了对吸血的快速响应并持续变化，直到吸血24小时后回归原来的表达状态。<br>这些差异表达的基因更多的集中于钙离子调控的通路中。</p><h1 id="第10页-水蛭素Molecular-mechanisms-of-Leeches"><a href="#第10页-水蛭素Molecular-mechanisms-of-Leeches" class="headerlink" title="第10页 水蛭素Molecular mechanisms of Leeches"></a>第10页 <strong>水蛭素Molecular mechanisms of Leeches</strong></h1><p>与吸血蜗牛类似，吸血水蛭也会从三个方面去适应吸血习性，分别是：</p><ol><li>抑制血液凝固，即水蛭素，在医疗上有着非常大的作用，可用于血栓治疗；</li><li>减轻疼痛即麻醉剂；</li><li>抑制炎症；<br>通过多时间点的采样，可以发现水蛭素的表达是随着吸血时间呈现直线上升；这里水蛭素有三个拷贝，只有其中两个表现出了随吸血表达上升的现象。<br>其实，在2022年的一篇研究中，其实发现非吸血的宽体金线蛭中其实也存在水蛭素的抗凝剂，虽然其没有吸血的习性。</li></ol><h1 id="第11页-减轻痛苦Molecular-mechanisms-of-Leeches"><a href="#第11页-减轻痛苦Molecular-mechanisms-of-Leeches" class="headerlink" title="第11页 减轻痛苦Molecular mechanisms of Leeches"></a>第11页 <strong>减轻痛苦Molecular mechanisms of Leeches</strong></h1><p>第3方面，会在吸血过程中大量分泌一些麻醉剂起到减轻疼痛的作用。如下图中的，AGRN，CYT，MMEL1基因都展现出了随着吸血时间而增加的趋势。</p><h1 id="第12页-抑制炎症Molecular-mechanisms-of-Leeches"><a href="#第12页-抑制炎症Molecular-mechanisms-of-Leeches" class="headerlink" title="第12页 抑制炎症Molecular mechanisms of Leeches"></a>第12页 <strong>抑制炎症Molecular mechanisms of Leeches</strong></h1><p>第3方面，是抑制炎症，在吸血过程的开始时，抑制炎症的基因反而表现出先快速下调，在吸血完成后再回归到高表达的情况。这可能暗示着，吸血水蛭可能会一直维持着高水平的抗炎蛋白，方便快速释放到猎物身体里，来避免被察觉。</p><h1 id="第13页-消化血液Molecular-mechanisms-of-Leeches"><a href="#第13页-消化血液Molecular-mechanisms-of-Leeches" class="headerlink" title="第13页 消化血液Molecular mechanisms of Leeches"></a>第13页 <strong>消化血液Molecular mechanisms of Leeches</strong></h1><p>另外，水蛭一般会吸5倍于自身体重的血液，有时候甚至是10倍。在2种吸血水蛭种都发现了GLB3血红蛋白的串联重复扩张现象，在欧洲医蛭中，这个基因的部分在吸血过程中迅速高表达，有3份拷贝展示出非常不一样的表达模式，在吸血过程结束了24小时之后，仍然高表达。这个可能和水蛭可以存储猎物的血液数月之久有关。</p><h1 id="第14页-Vampire-Bats"><a href="#第14页-Vampire-Bats" class="headerlink" title="第14页 Vampire Bats"></a>第14页 <strong>Vampire Bats</strong></h1><p>第三个要介绍的是吸血蝙蝠</p><h1 id="第15页-三种吸血蝙蝠"><a href="#第15页-三种吸血蝙蝠" class="headerlink" title="第15页 三种吸血蝙蝠"></a>第15页 <strong>三种吸血蝙蝠</strong></h1><p>需要提前说明的是，吸血习性只出现在三种亲缘关系很近蝙蝠中，分别是吸血蝠、白翼吸血蝠和毛腿吸血蝠；其余的蝙蝠，存在食果和食虫食性，比如，短吻果蝠，鼩【qú】形长舌蝠都是食果食性，以及在新冠疫情中及其有名的中华菊头蝠其实是食虫食性；另外，吸血蝙蝠有着一定的社会性，会分享自己吸食的血液，可能是为了其找不到血液时也有其他蝙蝠进行救助。</p><h1 id="第16页-味觉基因"><a href="#第16页-味觉基因" class="headerlink" title="第16页 味觉基因"></a>第16页 <strong>味觉基因</strong></h1><p>回到吸血习性上来，早在14年，赵华斌老师就解释了吸血蝙蝠的味觉基因存在Lost 或者 假基因化的情况，使得吸血蝙蝠无法尝到甜味和鲜味，以及其苦味基因存在更高比例假基因化的现象。这个可能和其吸血食性有着一定的关联。</p><h1 id="第17页-新组装Lost-Genes"><a href="#第17页-新组装Lost-Genes" class="headerlink" title="第17页 新组装Lost Genes"></a>第17页 <strong>新组装Lost Genes</strong></h1><p>去年2022年，MICHAEL HILLER团队在Science Advance上发表了关于吸血蝙蝠通过基因loss适应吸血食性的文章。文章对吸血蝙蝠的利用HiFi和Omni-C进行了文库构建和基因组组装，获得了一个高质量的基因组，scaffold N50在两种haplotype中高达160M。<br>利用他们今年和哺乳动物专刊一起发表在Science上的同源注释软件 Toga，与其余的蝙蝠进行ortholog鉴定与比较，确定了13个基因的inactivating mutation。其中3个，已经由赵华斌老师报道过了，分别是1个甜味基因和2个苦味基因。剩下的10个基因的inactivating如图所示，并对这些基因进行了一系列的解释。例如，loss掉CYP39A1基因，会使得24S-羟基胆固醇的表达增高，24S-羟基胆固醇不同于其他的胆固醇，该胆固醇可以跨过血脑屏障，在小鼠中有报道24S-羟基胆固醇的增高会使得其空间记忆能力增强；loss掉ERN2、FFAR1、以及SCL30A8基因可能和其饮食中低糖低膳食脂肪有关；</p><p>我这里将主要分享基因REP15这个例子：</p><h1 id="第18页-The-loss-of-REP15"><a href="#第18页-The-loss-of-REP15" class="headerlink" title="第18页 The loss of REP15"></a>第18页 <strong>The loss of <em>REP15</em></strong></h1><p>由于吸血蝙蝠吸食血液，血液中富含血红蛋白，富含铁元素。对于吸血生物来讲，需要适应吸血食性需要克服的挑战之一就是避免铁元素中毒。对于吸血蝙蝠，loss掉REP15，该基因在人的胃肠道中高表达，调节转铁蛋白受体的回收功能。在蝙蝠中，其REP15基因出现了一个1A碱基的插入，以及4个碱基的loss，导致了该基因的 inactivating。去其他蝙蝠相比，吸血蝙蝠的血液含铁量有些高。且在1980年是就已经发现了，吸血蝙蝠的肠道上皮细胞中会富集铁，且在肠腔中可以观察到富集铁的上皮细胞掉落。loss掉REP15，使得吸血蝙蝠适应了高含量铁的饮食食性。</p><h1 id="第19页-Adaptations-2018"><a href="#第19页-Adaptations-2018" class="headerlink" title="第19页 Adaptations 2018"></a>第19页 <strong>Adaptations 2018</strong></h1><p>在2018年的时候，就有过NEE的文章报道关于吸血蝙蝠的吸血适应性，其关注的方向基因的扩张和收缩以及吸血蝙蝠的正选择基因。</p><h1 id="第20页-Gut-microbiome-of-bat"><a href="#第20页-Gut-microbiome-of-bat" class="headerlink" title="第20页 Gut microbiome of bat"></a>第20页 <strong>Gut microbiome of bat</strong></h1><p>另一方面的重点，是这篇文章，比较吸血蝙蝠的肠道微生物与非吸血生物的肠道微生物。如图A，依据微生物存在缺失构建的树状图，吸血食性的蝙蝠并没有很好聚集在一起；如图B，依据其肠道微生物的功能构建的树状图，吸血食性的蝙蝠聚集得很好；这说明了吸血蝙蝠的肠道微生物功能的独特性。</p><h1 id="第21页-Vampire-finch"><a href="#第21页-Vampire-finch" class="headerlink" title="第21页 Vampire finch"></a>第21页 <strong>Vampire finch</strong></h1><p>第四个要分享的是吸血地雀，与其他上述三种吸血生物不同的点在于，吸血地雀并非专性吸血，而是食虫食性的同时兼性吸血。他们被观察到有吸食其他鸟类的血液的行为，主要是橙嘴蓝脸鲣鸟和蓝脚鲣鸟。他们会用喙反复啄这两种鸟直到出血。</p><h1 id="第22页-Bloodsucking-in-birds"><a href="#第22页-Bloodsucking-in-birds" class="headerlink" title="第22页 Bloodsucking in birds"></a>第22页 <strong>Bloodsucking in birds</strong></h1><p>除了吸血地雀以外，比较出名的具有吸血习性的鸟类还有，加拉帕格斯群岛的冠嘲鸫与加岛嘲鸫；还有2种在非洲大陆的牛椋鸟。</p><h1 id="第23页-Gut-microbiome-of-bird"><a href="#第23页-Gut-microbiome-of-bird" class="headerlink" title="第23页 Gut microbiome of bird"></a>第23页 <strong>Gut microbiome of bird</strong></h1><p>但是，在肠道微生物方面，2018年发表的文章，他们与2015年和2016年在加拉帕格斯群岛上进行雀类的粪便采样。比较可惜的是，他们的采样结果里面只覆盖了吸血地雀，并没有冠嘲鸫与加岛嘲鸫；通过16S rRNA 测序，通过非度量多维标度的方式，我按照PCoA来理解的，发现吸血地雀的 肠道微生物在鸟类Species水平，饮食水平，以及岛屿地区水平都很好的聚集在了一起，展示了吸血地雀肠道微生物的独特性。</p><h1 id="第24页-Bloodsucking-in-other-birds"><a href="#第24页-Bloodsucking-in-other-birds" class="headerlink" title="第24页 Bloodsucking in other birds"></a>第24页 <strong>Bloodsucking in other birds</strong></h1><p>另外，除了前面提到的5种比较出名的兼性吸血鸟类以外，还有两种鸟类有过报道，具有吸血行为，一个是大嘴乌鸦，世界上多个动物园报道了大嘴乌鸦会啄鹿进行吸血的情况；另一个是特里斯坦鸫，BBC报道了其会吸食企鹅的血液，由于报道实在过少，这里的特里斯坦鸫图片没有那么合适。比较令人好奇的几点，一是鸟类吸血习性的地域性，只出现在加拉帕格斯群岛、非常大陆、南太平洋这种可能生态位竞争较为强的地方；第二点是这几种鸟类都有食虫或帮助大型哺乳动物清理寄生蜱虫的行为，所有在《黑色盛宴：嗜血动物的奇异生活》一书中有提出鸟类的食虫起源假说；第三点是这几种鸟类都是雀形目鸟类，非雀形目鸟类中是并未演化出习性，还是由于非雀形目鸟类并未观察到这类习性。<br>遗憾的是，上述7种鸟类，我们万种鸟基因组计划只有红嘴牛椋鸟和大嘴乌鸦的基因组，感觉可能需要进行专门的采样才可能采集到这些基因组了。</p><h1 id="第25页-Convergence-of-gut-microbes"><a href="#第25页-Convergence-of-gut-microbes" class="headerlink" title="第25页 Convergence of gut microbes?"></a>第25页 <strong>Convergence of gut microbes?</strong></h1><p>最后一方面的分享是，一个延伸的讨论：这些吸血生物的微生物的肠道微生物是否趋同。</p><ol><li>不趋同</li><li>在微生物分类水平以及功能上都趋同</li><li>仅在功能上趋同<br>2019年的一篇文章比较了一下蝙蝠和雀 吸血与不吸血 的肠道微生物组，在序列多样性水平和微生物community水平，关联并不高。如右图只在PC3上能将吸血与非吸血区分开，能解释的vaiance在5.382%；但是在核心的微生物分类与微生物组功能上有着更强的趋同现象。</li></ol><h1 id="第26页-第27页-参考文献-Thanks"><a href="#第26页-第27页-参考文献-Thanks" class="headerlink" title="第26页 + 第27页 参考文献+Thanks"></a>第26页 + 第27页 参考文献+Thanks</h1><p>根据Kvist的说法，在我们星球的历史过程中，吸血行为可能反复独立的进化了可能多达100次。吸血生物没有共同的祖先，因为这种行为在鸟类、蝙蝠、昆虫、鱼类和其他动物群体中独立出现——这证明了它的进化价值。</p>]]></content>
    
    
    <summary type="html">20230726 ZJU-演化中心 吸血生物相关文献分享</summary>


    <category term="Seminar" scheme="https://chenguangji.github.io/categories/Seminar/"/>
    
    
    <category term="Seminar" scheme="https://chenguangji.github.io/tags/Seminar/"/>
    
  </entry>
  
  <entry>
    <title>气候变暖更不利于蛋大的鸟</title>
    <link href="https://chenguangji.github.io/20230427/PSMCNEE/"/>
    <id>https://chenguangji.github.io/20230427/PSMCNEE/</id>
    <published>2023-04-27T15:47:00.000Z</published>
    <updated>2023-12-25T05:41:59.000Z</updated>
    
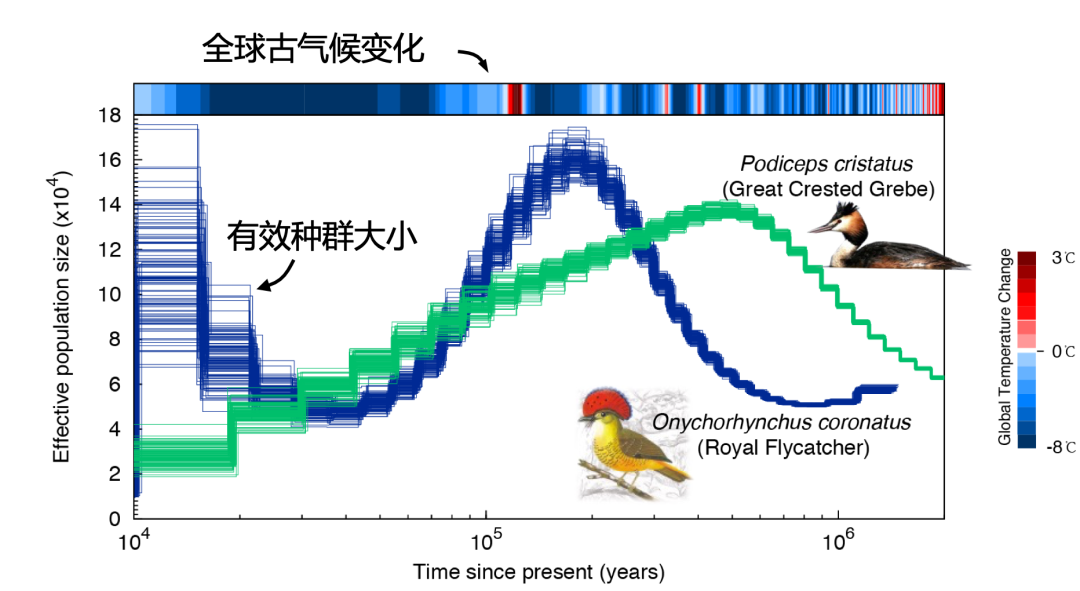
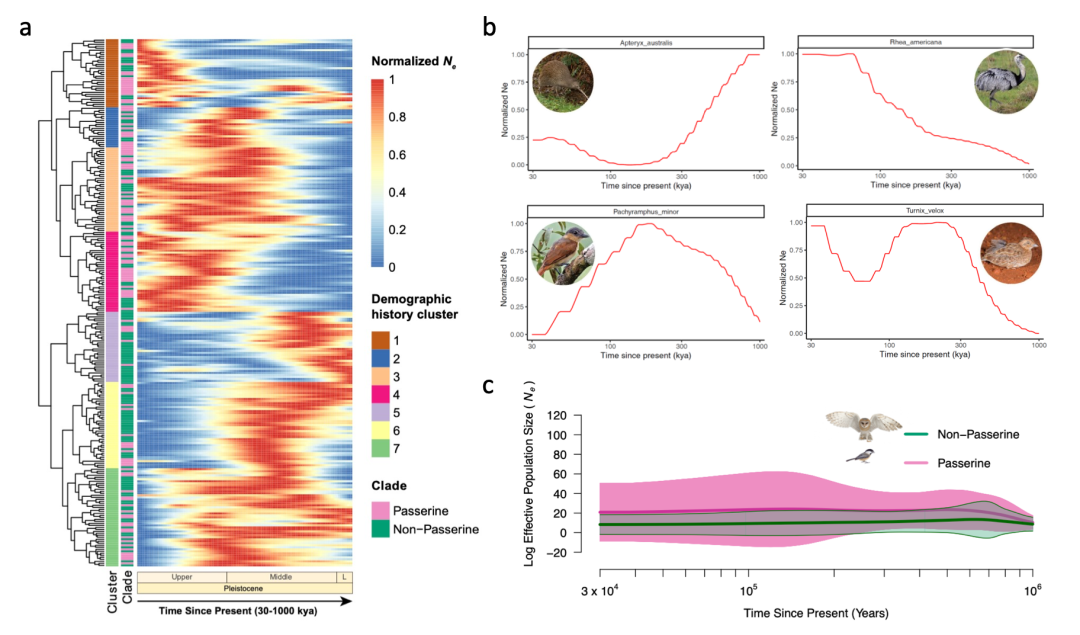
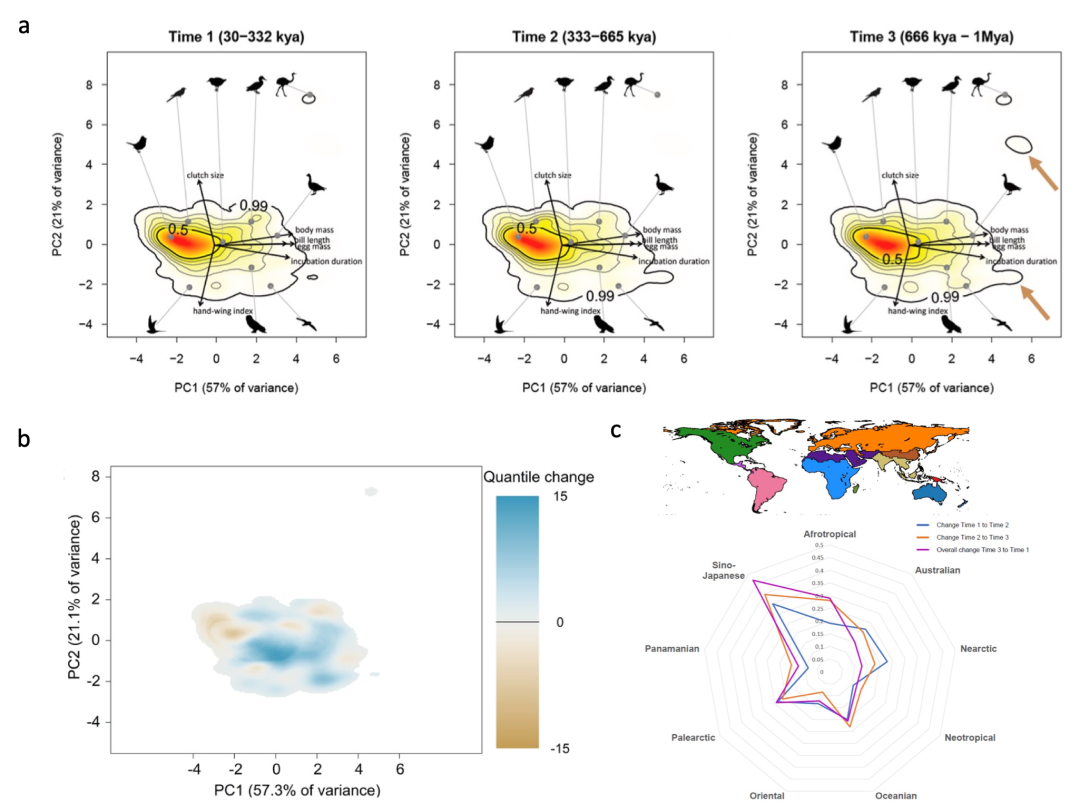
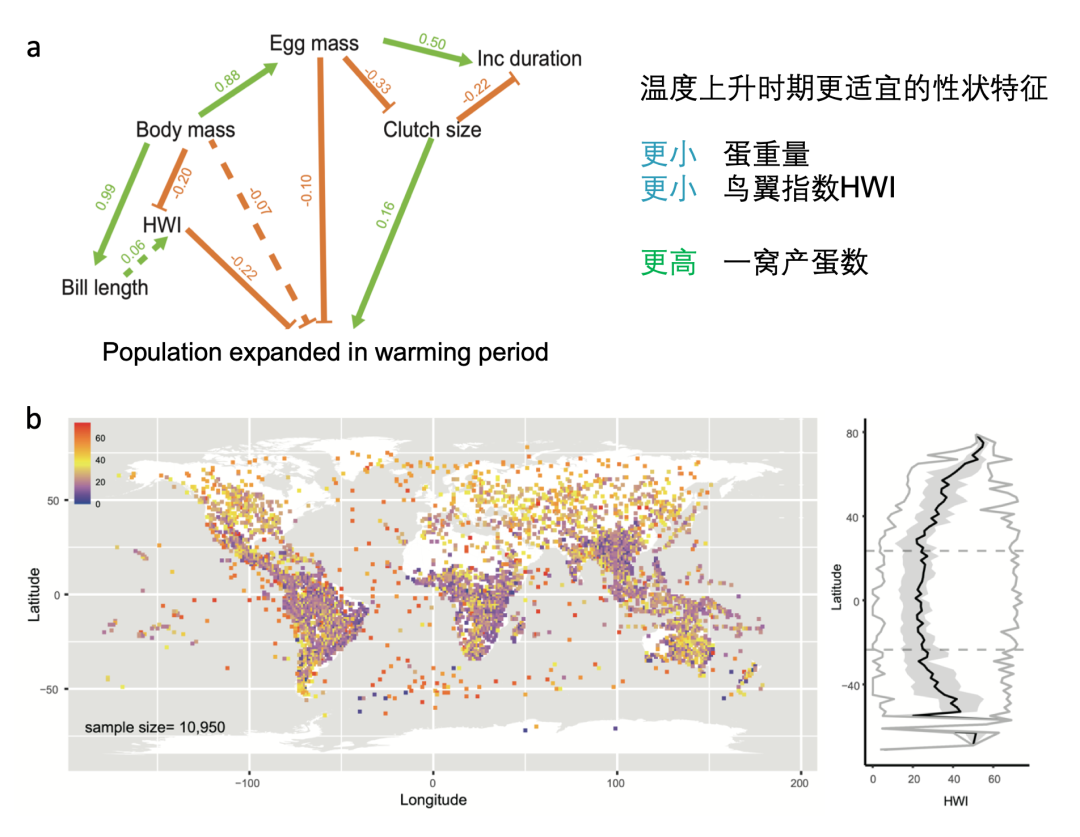
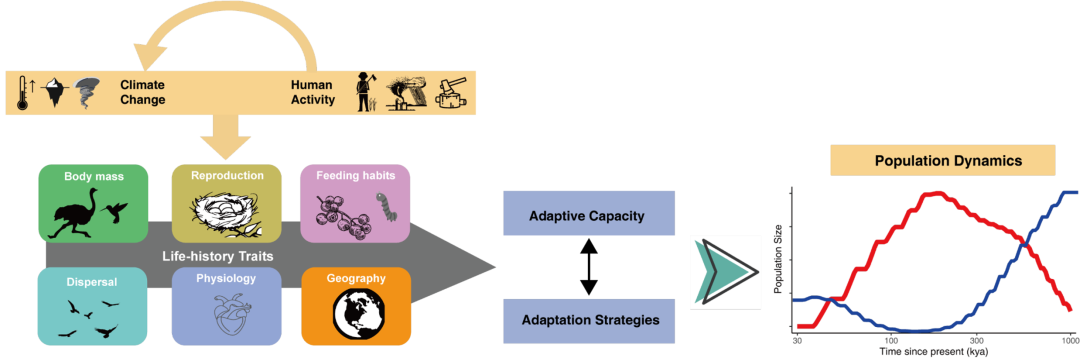
    <content type="html"><![CDATA[<p>气候变暖更不利于蛋大的鸟｜演化中心张国捷、冯少鸿团队回答为什么不同物种对气候变化有不同的反馈</p><p>转载自 原创 陈光霁 [ZJU生命演化研究] <em>2023-04-27 23:47</em> <em>发表于浙江</em></p><span id="more"></span><blockquote><p>地球生命历经近 40 亿年不断演化形成了当今的生物多样性格局，然而在全球气候变化背景下，生物多样性在物种水平上正经历着前所未有的丧失（Newbold et al. 2016; Ceballos et al. 2015）。</p></blockquote><p><img src="/images/PSMCNEE_f1.png" alt="图片"></p><p>图1 全球约58%的陆地区域生物多样性丧失水平已过安全阈值（图源来自于NHM报道）</p><p>如何遏制全球生物多样性的丧失，是当前社会面临的最紧迫挑战之一。气候变化带来的压力作为驱动生物多样性丧失的一个直接因素，理所当然地引起了人们的关注(Trisos, Merow, and Pigot 2020; Panetta, Stanton, and Harte 2018)。例如，研究人员记录并分析了 2001 年至 2010 年间阿拉斯加东北部和西北地区北极熊的群体情况，发现：全球气温升高导致北极地区生态环境急剧变化使得北极熊数量从1500只下降至900只，减少了40%之多 (Bromaghin et al. 2015)。这类研究通过衡量某一地区代表性物种的群体规模在短时间内的变化，来解析物种是如何响应短时间的环境压力。</p><hr><p>然而在较长时间尺度上，尤其是在人类活动对地球环境造成广泛影响之前，关于气候变化是如何影响生物多样性的相关研究却较为缺乏。百万年前地球气候变动频繁，恶劣气候会使得群体大小骤降，当气温回暖，群体又会得以恢复，最终形成我们今日看到的全球分布格局。<strong>那么，为什么有些物种在这种频繁变动的气候之下比其他物种有更强的适应性和生存能力呢？</strong></p><p><img src="/images/PSMCNEE_f2.png" alt="图片"></p><p>图2 凤头䴙䴘(<em>Podiceps cristatus</em>)与皇霸鹟(<em>Onychorhynchus coronatus</em>)在过去一百年间有效种群大小波动情况</p><hr><p>为了回答这一问题，浙江大学生命演化研究中心张国捷、冯少鸿团队联合哥本哈根大学、中国科学院昆明动物研究所、史密森尼学会、中国科学院动物研究所、深圳华大生命科学研究院等研究机构，利用全基因组测序数据，重建了263种鸟类在过去一百万年的历史有效种群动态，还原了它们在第四纪时期经历的一次或多次种群波动，证明了<strong>鸟类代表物种扩散能力、繁殖能力和成体生存能力等关键特征在物种形成不同的气候应答模式上具有直接和间接作用</strong>。上述相关研究成果分别于2023年4月27日和2023年2月14日发表于自然-生态学与进化《Nature Ecology &amp; Evolution》与美国国家科学院院刊《PNAS》。</p><p><img src="/images/PSMCNEE_f3.png" alt="图片"></p><hr><p>研究显示，鸟类在过去一百万年间的历史有效种群大小波动可以被概括为七种模式，反映了不同的种群扩张时间和持续范围（图3）。作为鸟纲中最大的一个目，雀形目鸟类(Passerines)平均历史有效种群大小一直高于非雀形目鸟类(Non-Passerines)，并且在相对近期的时间段中展现出种群扩张的现象，而非雀形目物种的有效种群大小相对峰值则会出现在更早前的时间段。</p><p><img src="/images/PSMCNEE_f4.png" alt="图片"></p><p>图3 过去一百万年间鸟类历史有效种群大小情况<br>a. 鸟类在更新世时期七大有效种群大小(<em>Ne</em>)波动模式<br>b. 4种具有代表性波动的模式<br>c. 雀形目和非雀形目物种的平均有效种群大小</p><p>研究发现在人类活动干扰较少的时期，鸟类物种功能多样性整体上相对稳定，但其外围区域受到了部分侵蚀（图4a，棕色箭头所示）。通过对比时间段3(666-1000kya)与时间段1(30-332kya)的功能特征空间差异情况，发现蛋重量轻、产蛋多、体型小的鸟类物种的功能多样性总体下降呈现下降趋势，孵化时间长、鸟翼指数(hand-wing index，HWI)较大的鸟类的功能多样性总体增加（图4b）。通常，比较大的HWI数值反映了该鸟类具有长而狭窄的翅膀，而数值小的HWI则表示具有短而圆的翅膀的鸟类。这一指标也被广泛用于代表鸟类的扩散能力，HWI越大，扩散能力越强。尽管鸟类的功能多样性在大的时间尺度上出现了这些波动，但物种特异性丰度的总体变化情况在六大动物地理分区的各个地区都较为相似。对于大多数区域而言，鸟类的功能多样性的变化主要发生在距今较远的时期（时间段3到时间段2），其中变化最为剧烈的是汉日区(Sino-Japanese)（图4c）。</p><p><img src="/images/PSMCNEE_f5.png" alt="图片"></p><p>图4 过去一百万年间鸟类的功能特征空间图</p><p>a. 三个时间段(时间段1: 30-332kya，时间段2:333-665kya，时间段3:666-1000kya)<br>b. 时间段3与时间段1之间的功能特征空间差异情况<br>c. 基于六大动物地理分区的鸟类功能特征空间在3个时间段之间的变化雷达图</p><p>当聚焦在约十几万年前的气候强烈变暖时期，研究发现，<strong>种群大幅增加或急速减少的鸟类物种具有非常相似的性状组合</strong>，这表明<strong>在环境剧烈变化时期，相似的性状组合可能有助于维持生态系统的稳定性</strong>。同时，通过系统发育路径分析，研究建立了物种应答模式-性状特征-气候波动的关联网络，发现性状之间存在相互影响，进而影响种群遗传多样性。例如，在气候上升时期，具有<strong>特定性状组合的鸟类物种（蛋重量较小、鸟翼指数较小、但一窝可以产更多蛋）可能更容易适应升温的环境</strong>（图5a）。结合现生鸟类鸟翼指数的全球分布情况，鸟翼指数较小的个体更倾向于分布在赤道和热带地区（图5b）；这意味着，从历史气候变暖时期构建出的气候应答-性状关系，可以部分解释当代生物多样性格局。</p><p><img src="/images/PSMCNEE_f6.png" alt="图片"></p><p>图5 物种应答模式与性状特征的关系</p><p>a. 以气温上升期为例，鸟类的性状组合与种群大小之间关联<br>b. 现生鸟类的鸟翼指数随纬度变化趋势情况。通常，比较大的HWI数值反映了该鸟类具有长而狭窄的翅膀，而数值小的HWI则表示具有的短而圆的翅膀的鸟类。这一指标也被广泛用于代表鸟类的扩散能力，HWI越大，扩散能力越强。</p><hr><p><img src="/images/PSMCNEE_f7.png" alt="图片"></p><p>图6 理论模型总结</p><p>当面临环境压力（如气候变化）时，具有不同性状特征或生活史的鸟类能够适应的能力是不同的，适应的策略也是不同的，进而反映在种群规模的动态变化上，形成了不同的应答模式（图6）。组学数据揭开了不同鸟类物种种群历史动态神秘的面纱，特别是在全球环境剧烈变化的时期。从鸟类的全基因组数据估计它们过去的种群规模，再与物种的性状数据相结合，为我们了解哪些物种类群对环境压力变化更加敏感提供了理论参考，也将为我们开展预测物种对环境变化的响应的工作奠定了基础。</p><p>浙江大学生命演化研究中心张国捷教授、哥本哈根大学David Nogués-Bravo教授与Ryan R. Germain博士为该论文共同通讯作者，浙江大学生命演化研究中心冯少鸿研究员为共同第一作者。该研究主要得到了国家自然科学基金的资助。</p><blockquote><p> 参考文献</p><ol><li><p>Germain, Ryan R., Shaohong Feng, Guangji Chen, Gary R. Graves, Joseph A. Tobias, Carsten Rahbek, Fumin Lei, et al. 2023. “Species-specific traits mediate avian demographic responses under past climate change.” Nature Ecology &amp; Evolution, April. <a href="https://www.nature.com/articles/s41559-023-02055-3">https://www.nature.com/articles/s41559-023-02055-3</a>.</p></li><li><p>Germain, Ryan R., Shaohong Feng, Lucas Buffan, Carlos P. Carmona, Guangii Chen, Gary R. Graves, Joseph A. Tobias, et al. 2023. “Changes in the Functional Diversity of Modern Bird Species over the Last Million Years.” Proceedings of the National Academy of Sciences of the United States of America 120 (7): e2201945119.</p></li><li><p>Bromaghin, Jeffrey F., Trent L. Mcdonald, Ian Stirling, Andrew E. Derocher, Evan S. Richardson, Eric V. Regehr, David C. Douglas, George M. Durner, Todd Atwood, and Steven C. Amstrup. 2015. “Polar Bear Population Dynamics in the Southern Beaufort Sea during a Period of Sea Ice Decline.” Ecological Applications: A Publication of the Ecological Society of America 25 (3): 634–51.</p></li><li><p>Ceballos, Gerardo, Paul R. Ehrlich, Anthony D. Barnosky, Andrés García, Robert M. Pringle, and Todd M. Palmer. 2015. “Accelerated Modern Human-Induced Species Losses: Entering the Sixth Mass Extinction.” Science Advances 1 (5): e1400253.</p></li><li><p>Newbold, Tim, Lawrence N. Hudson, Andrew P. Arnell, Sara Contu, Adriana De Palma, Simon Ferrier, Samantha L. L. Hill, et al. 2016. “Has Land Use Pushed Terrestrial Biodiversity beyond the Planetary Boundary? A Global Assessment.” Science 353 (6296): 288–91.</p></li><li><p>Panetta, Anne Marie, Maureen L. Stanton, and John Harte. 2018. “Climate Warming Drives Local Extinction: Evidence from Observation and Experimentation.” Science Advances 4 (2): eaaq1819.</p></li><li><p>Trisos, Christopher H., Cory Merow, and Alex L. Pigot. 2020. “The Projected Timing of Abrupt Ecological Disruption from Climate Change.” Nature 580 (7804): 496–501.</p></li></ol></blockquote>]]></content>
    
    
    <summary type="html">张国捷、冯少鸿团队回答为什么不同物种对气候变化有不同的反馈</summary>


    <category term="Publications" scheme="https://chenguangji.github.io/categories/Publications/"/>
    
    
    <category term="Publications" scheme="https://chenguangji.github.io/tags/Publications/"/>
    
    <category term="科普" scheme="https://chenguangji.github.io/tags/%E7%A7%91%E6%99%AE/"/>
    
  </entry>
  
  <entry>
    <title>演化论的争论：SET与EES</title>
    <link href="https://chenguangji.github.io/20230401/SETvsEES/"/>
    <id>https://chenguangji.github.io/20230401/SETvsEES/</id>
    <published>2023-04-01T00:00:00.000Z</published>
    <updated>2024-01-22T05:34:34.000Z</updated>
    
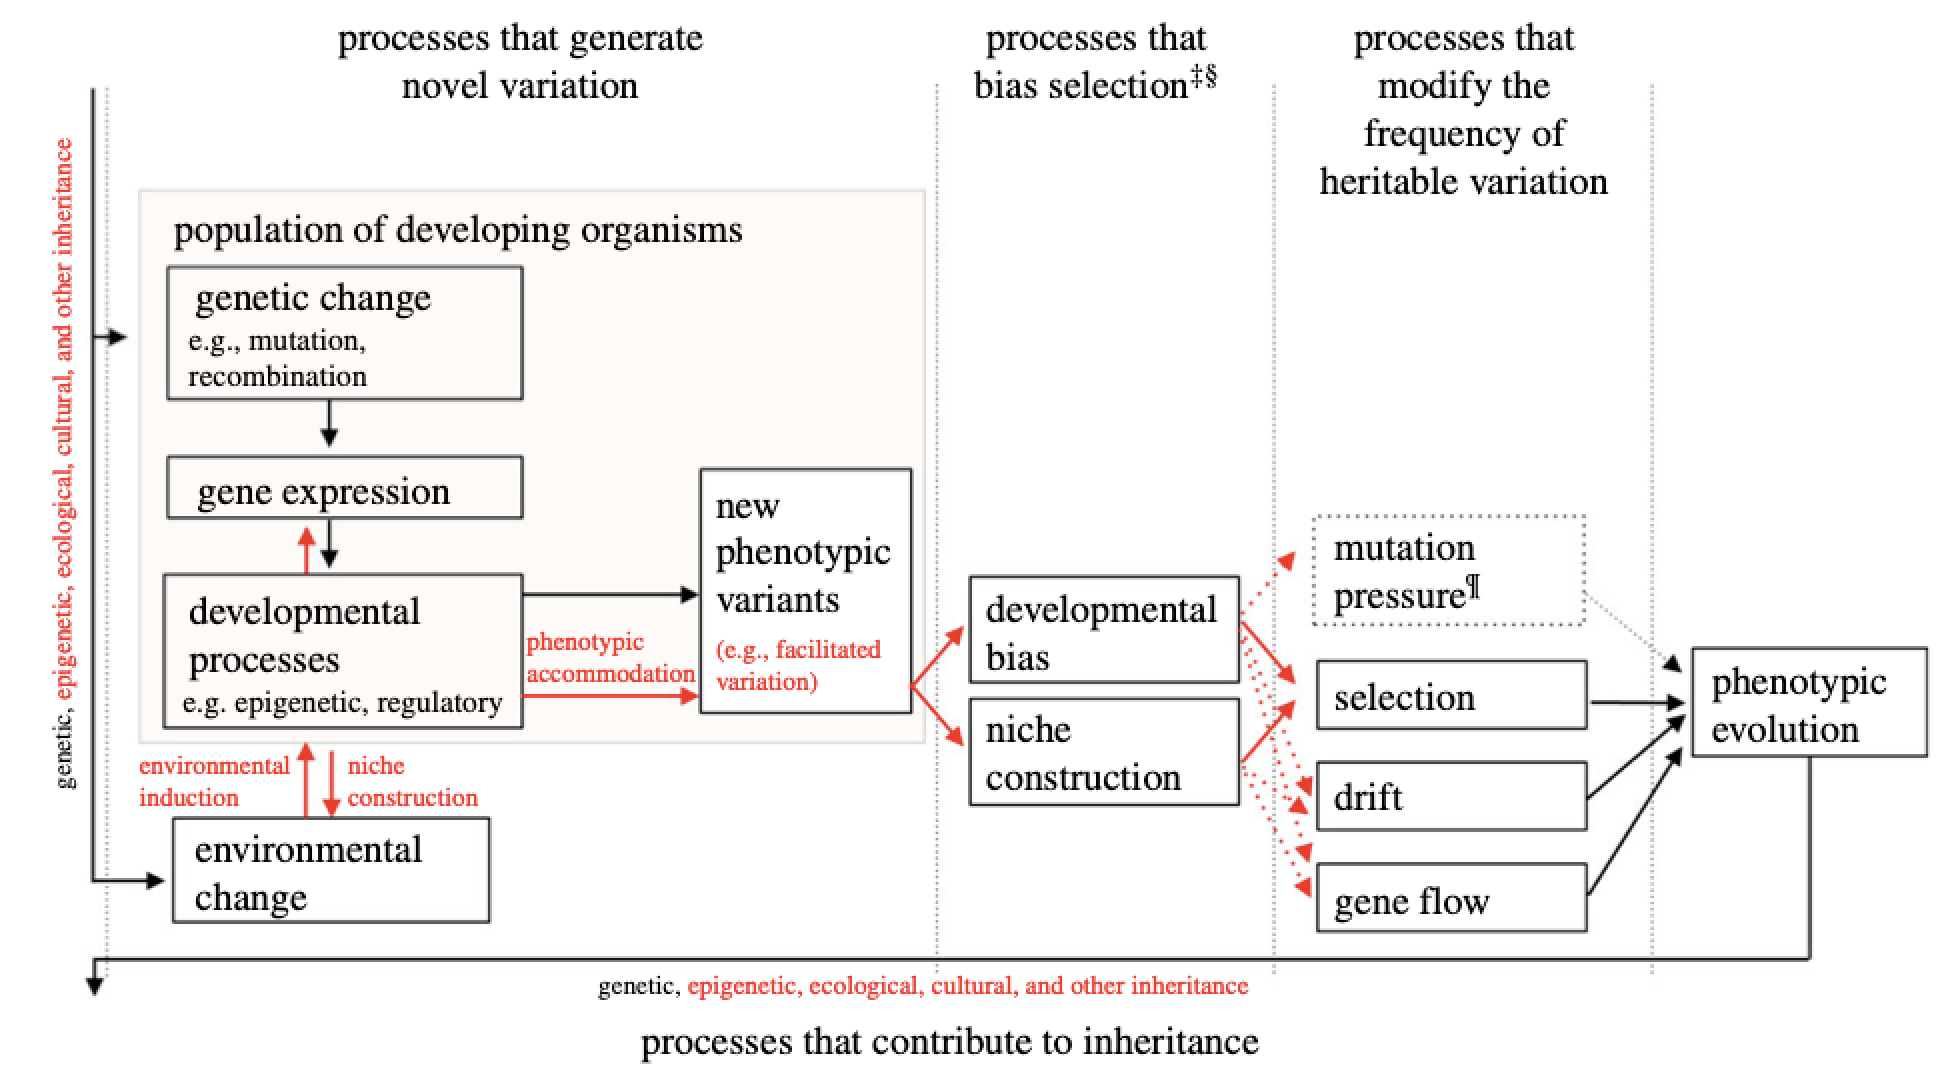
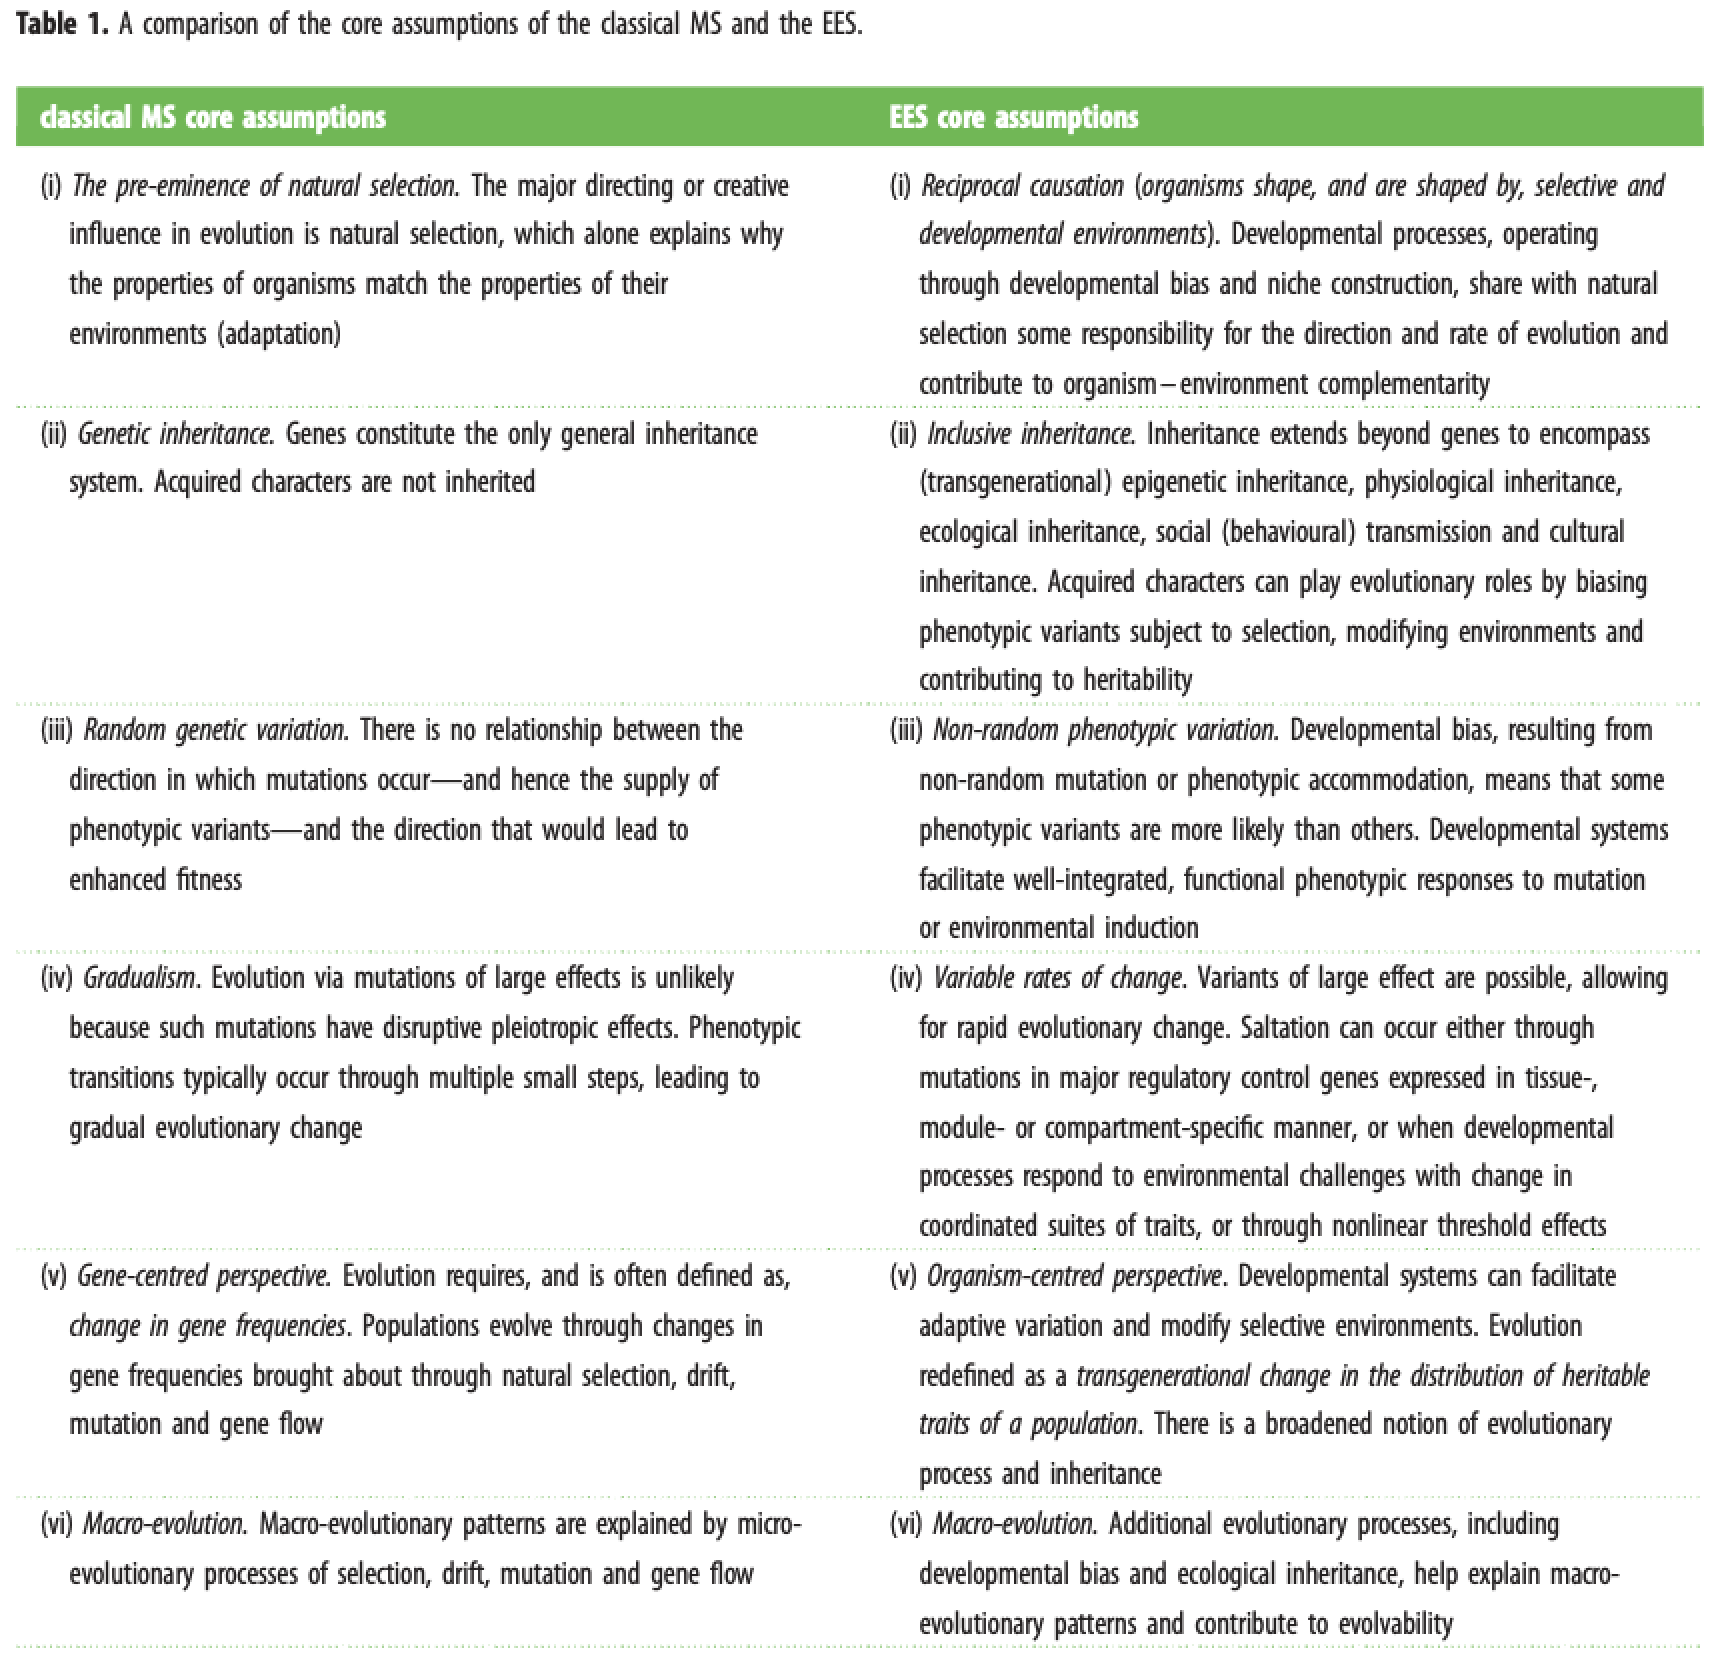
    <content type="html"><![CDATA[<p>整理了浙江大学-生命演化中心针对演化论的争论展开了一系列的讨论，更多内容……</p><span id="more"></span><blockquote><p>资料整理：陈葆华 &amp; 陈光霁<br>讨论分享：孙丹阳、卢妍林、毕旭鹏、汤晓瞳、黄子健、林富强、李心、刘虹均、郑霁轩、谢宇龙、何韵秋、吴东亚、高榕声、吴弃三、周龙、余丹、孙仲夷</p></blockquote><h1 id="0-浙江大学-生命演化研究中心-相关科普"><a href="#0-浙江大学-生命演化研究中心-相关科普" class="headerlink" title="0. 浙江大学-生命演化研究中心 相关科普"></a>0. 浙江大学-生命演化研究中心 相关科普</h1><p><a href="https://mp.weixin.qq.com/s/zdnyBaCXdbU-sA3_GMt0Cw">EES讨论第一期|扩展演化综论–关于演化的争论波涛再起</a></p><p><a href="https://mp.weixin.qq.com/s/Ullcdz3Oqqq1EjuAN4IlxQ">EES讨论第二期|浅谈扩展演化综论中包容性遗传的观点</a></p><p><a href="https://mp.weixin.qq.com/s/qfCnIvCEKC5fsxMMSwjLKA">EES讨论第三期|演化的生态位构建理论–生物与环境互为因果</a></p><p><a href="https://mp.weixin.qq.com/s/-2L9c3bsZg9a9FC5J9woCA">【第五期EES】从发育偏差角度讨论我们是否需要一种新的演化理论</a></p><h1 id="1-相关阅读"><a href="#1-相关阅读" class="headerlink" title="1. 相关阅读"></a>1. 相关阅读</h1><p><a href="https://mp.weixin.qq.com/s/aQT85QHyZeS8wPFJlWNBGg">我们是否需要一种新的进化论？</a></p><p><a href="https://extendedevolutionarysynthesis.com/about-the-ees/">About the EES - Extended Evolutionary Synthesis</a></p><p><a href="https://www.theguardian.com/science/2022/jun/28/do-we-need-a-new-theory-of-evolution">Do we need a new theory of evolution?</a></p><p><a href="https://extendedevolutionarysynthesis.com/resources/recommended-reading/">Recommended reading</a></p><p><a href="https://whyevolutionistrue.com/2022/06/29/once-again-a-misguided-article-on-why-the-theory-of-evolution-is-obsolete/">Once again: A misguided article on why the theory of evolution is obsolete</a></p><p><a href="https://www.notion.so/abfd8383a7a74f5cbaef565a6c49175b?pvs=21"><strong>有人想改写达尔文的演化论?为此，学术界掀起了一场隐秘的大战</strong></a></p><hr><h1 id="2-相关文章"><a href="#2-相关文章" class="headerlink" title="2. 相关文章"></a>2. 相关文章</h1><p><a href="/images/On_the_Origin_of_Species_Facsimile_of_the_First_Edition_(Charles_Darwin)_(z-lib.org).pdf">On the Origin of Species Facsimile of the First Edition (Charles Darwin).pdf</a></p><blockquote><p>Evolution: The Modern Synthesis, a popularising 1942 book by Julian Huxley (grandson of T.H. Huxley), set out his vision of the modern synthesis of evolutionary biology of the mid-20th century. It was enthusiastically reviewed in academic biology journals.</p></blockquote><p><a href="https://en.wikipedia.org/wiki/Evolution:_The_Modern_Synthesis">https://en.wikipedia.org/wiki/Evolution:_The_Modern_Synthesis</a><br><a href="https://mitpress.mit.edu/9780262513678/evolution-the-extended-synthesis/">https://mitpress.mit.edu/9780262513678/evolution-the-extended-synthesis/</a></p><blockquote><p>2014年，八位科学家就这点在权威杂志《自然》（Nature）上发表了一篇文章，并提问“我们需要重新思考演化论吗？”他们的回答是：“是的，而且迫切需要！”</p></blockquote><p><a href="https://www.nature.com/articles/514161a">https://www.nature.com/articles/514161a</a></p><p><a href="https://royalsocietypublishing.org/doi/10.1098/rspb.2015.1019">https://royalsocietypublishing.org/doi/10.1098/rspb.2015.1019</a></p><p><a href="https://link.springer.com/article/10.1007/s12041-017-0787-6">https://link.springer.com/article/10.1007/s12041-017-0787-6</a></p><hr><h1 id="3-传统演化论的主张"><a href="#3-传统演化论的主张" class="headerlink" title="3. 传统演化论的主张"></a>3. 传统演化论的主张</h1><blockquote><p><strong>Standard evolutionary theory, SET</strong><br><em>“Standard evolutionary theory is <strong>gene-centered</strong>, and treats as evolutionary processes solely those events that change gene frequencies”</em></p></blockquote><h2 id="3-1-主要因素"><a href="#3-1-主要因素" class="headerlink" title="3.1 主要因素"></a>3.1 主要因素</h2><ol><li><strong>Mutation</strong>: <em>introduces new variants at random. Repeated occurrence of the same genetic variants is called mutation pressure.</em></li><li><strong>Natural selection</strong>: <em>makes adaptive variants more common through differential survival and reproduction.</em></li><li><strong>Genetic drift</strong>: <em>random changes in frequency of genetic variants due to sampling.</em></li><li><strong>Gene flow</strong>: <em>variants enter and leave a population via migration, dispersal or mating.</em></li></ol><hr><h1 id="4-扩展演化综论的主张"><a href="#4-扩展演化综论的主张" class="headerlink" title="4. 扩展演化综论的主张"></a>4. <strong>扩展演化综论</strong>的主张</h1><blockquote><p><strong>Extended Evolutionary Synthesis，EES</strong></p><p><em>“The EES is organism-centred, and recognizes other processes in addition to those that change gene frequencies”</em></p></blockquote><h2 id="4-1-主要因素"><a href="#4-1-主要因素" class="headerlink" title="4.1 主要因素"></a>4.1 主要因素</h2><ol><li><strong>Developmental bias</strong>: <em>physical development influences the generation of variation.</em></li><li><strong>Plasticity</strong>: <em>environment directly shapes organisms’ traits.</em></li><li><strong>Niche construction</strong>: <em>organisms modify environments.</em></li><li><strong>Extra-genetic inheritance</strong>: <em>organisms transmit more than genes across generations.</em></li></ol><p><img src="/images/Untitled.png" alt="Arrows represent causal influences. Processes shown in **red** are those emphasized by the **EES**, but not a more traditional perspective"></p><p>Arrows represent causal influences. Processes shown in <strong>red</strong> are those emphasized by the <strong>EES</strong>, but not a more traditional perspective</p><hr><h1 id="5-SET与EES的简单比较"><a href="#5-SET与EES的简单比较" class="headerlink" title="5. SET与EES的简单比较"></a>5. SET与EES的简单比较</h1><table><thead><tr><th></th><th>SET or MS(Modern Synthesis)</th><th>EES</th></tr></thead><tbody><tr><td>1. 生物与环境的关系</td><td>自然选择为主导因素</td><td>互惠的因果关系</td></tr><tr><td>2. 遗传的主体</td><td>基因是遗传唯一作用单位</td><td>遗传是Inclusive的，不仅仅只有基因</td></tr><tr><td>3. 变异的随机性</td><td>遗传变异是随机的</td><td>表型变异非随机（受环境影响）</td></tr><tr><td>4. 变化的形式</td><td>渐进式</td><td>速率可变，存在快速的演化的变化</td></tr><tr><td>5. 理论的中心</td><td>以基因为中心，演化通常被定义为基因频率的变化</td><td>以生物体为中心，演化被重新定义为不同世代间群体遗传特征的变化</td></tr><tr><td>6. 宏观演化</td><td>通过自然选择、遗传漂变、突变和基因流动的微观演化过程来解释</td><td>包括其他的演化过程，包括发育偏差和生态遗传等</td></tr></tbody></table><p><img src="/images/Untitled%201.png" alt="Untitled"></p><h1 id="6-讨论"><a href="#6-讨论" class="headerlink" title="6. 讨论"></a>6. 讨论</h1><h2 id="6-1-第一期：两种理论的介绍与概述"><a href="#6-1-第一期：两种理论的介绍与概述" class="headerlink" title="6.1 第一期：两种理论的介绍与概述"></a>6.1 第一期：两种理论的介绍与概述</h2><p>时间：2022年9月17日</p><p>SET的简介：卢妍林 &amp; 陈光霁</p><p><a href="/images/Seminar_YanlinLu_GuangjiChen_20220917_SET.pdf">Seminar_YanlinLu_GuangjiChen_20220917_SET.pdf</a></p><p>EES的简介：孙丹阳 &amp; 陈葆华 </p><p><a href="/images/Seminar_DanyanSun_BaohuaChen_20220917_EES.pdf">Seminar_DanyanSun_BaohuaChen_20220917_EES.pdf</a></p><h3 id="第一期-科普稿"><a href="#第一期-科普稿" class="headerlink" title="第一期 科普稿"></a>第一期 科普稿</h3><p><a href="https://mp.weixin.qq.com/s/zdnyBaCXdbU-sA3_GMt0Cw">EES讨论第一期|扩展演化综论–关于演化的争论波涛再起</a></p><hr><h2 id="6-2-第二期：遗传的主体"><a href="#6-2-第二期：遗传的主体" class="headerlink" title="6.2 第二期：遗传的主体"></a>6.2 第二期：遗传的主体</h2><p>时间：2022年10月9日</p><p>基因是遗传唯一作用单位：毕旭鹏 &amp; 汤晓瞳</p><p>遗传是inclusive的，不仅仅只有基因：黄子健、林富强</p><p><a href="/images/Seminar_XupengBi_XiaotongTang_SET_ZijianHuang_FuqiangLin_EES_20221009.pdf">Seminar_XupengBi_XiaotongTang_SET_ZijianHuang_FuqiangLin_EES_20221009.pdf</a></p><h3 id="第二期-科普稿"><a href="#第二期-科普稿" class="headerlink" title="第二期 科普稿"></a>第二期 科普稿</h3><p><a href="https://mp.weixin.qq.com/s/Ullcdz3Oqqq1EjuAN4IlxQ">EES讨论第二期|浅谈扩展演化综论中包容性遗传的观点</a></p><hr><h2 id="6-3-第三期：生物与环境的关系"><a href="#6-3-第三期：生物与环境的关系" class="headerlink" title="6.3 第三期：生物与环境的关系"></a>6.3 第三期：生物与环境的关系</h2><p>时间：2022年10月28日</p><p>生物受环境影响（自然选择）：李心 &amp; 刘虹均</p><p>生物和环境是互惠的因果关系：郑霁轩 &amp; 谢宇龙</p><p><a href="/images/Seminar_XinLi_HongjunLiu_SET-JixuanZheng_YulongXie_EES-20221028.pdf">Seminar_XinLi_HongjunLiu_SET-JixuanZheng_YulongXie_EES-20221028.pdf</a></p><h3 id="第三期-科普稿"><a href="#第三期-科普稿" class="headerlink" title="第三期 科普稿"></a>第三期 科普稿</h3><p><a href="https://mp.weixin.qq.com/s/qfCnIvCEKC5fsxMMSwjLKA">EES讨论第三期|演化的生态位构建理论–生物与环境互为因果</a></p><hr><h2 id="6-4-第四期：遗传变异的随机性"><a href="#6-4-第四期：遗传变异的随机性" class="headerlink" title="6.4 第四期：遗传变异的随机性"></a>6.4 第四期：遗传变异的随机性</h2><p>时间：2022年12月8日</p><p>遗传变异是随机的：吴东亚 &amp; 何韵秋</p><p><a href="/images/Seminar_Part1_%25E4%25BD%2595%25E9%259F%25B5%25E7%25A7%258B_%25E9%2581%2597%25E4%25BC%25A0%25E5%258F%2598%25E5%25BC%2582%25E6%2598%25AF%25E9%259A%258F%25E6%259C%25BA%25E7%259A%2584_SET.pdf">Seminar_Part1_何韵秋_遗传变异是随机的_SET.pdf</a></p><p>表型变异非随机（受环境影响）：吴弃三 &amp; 高榕声</p><p><a href="/images/Seminar_Part2_%25E9%25AB%2598%25E6%25A6%2595%25E5%25A3%25B0_%25E8%25A1%25A8%25E5%259E%258B%25E5%258F%2598%25E5%25BC%2582%25E9%259D%259E%25E9%259A%258F%25E6%259C%25BA_EES.pdf">Seminar_Part2_高榕声_表型变异非随机_EES.pdf</a></p><hr><h2 id="6-5-第五期：发育偏差与演化的关系"><a href="#6-5-第五期：发育偏差与演化的关系" class="headerlink" title="6.5 第五期：发育偏差与演化的关系"></a>6.5 第五期：发育偏差与演化的关系</h2><p>时间：2022年12月22日（待定）</p><p>发育偏差不可遗传，不属于遗传范畴：周龙 &amp; 余丹</p><p>发育偏差可以遗传，应当属于遗传范畴：孙仲夷</p><p><a href="/images/Seminar_LongZhou_DanYu_YizhongSun.pdf">Seminar_LongZhou_DanYu_YizhongSun.pdf</a></p><h3 id="第五期-科普稿"><a href="#第五期-科普稿" class="headerlink" title="第五期 科普稿"></a>第五期 科普稿</h3><p><a href="https://mp.weixin.qq.com/s/-2L9c3bsZg9a9FC5J9woCA">【第五期EES】从发育偏差角度讨论我们是否需要一种新的演化理论</a></p><hr><p><img src="/images/Untitled%202.png" alt="Untitled"></p><p>关注 <em>浙江大学生命演化中心公众号</em> 获取中心最新推文</p>]]></content>
    
    
    <summary type="html">整理了浙江大学-生命演化中心针对演化论的争论展开了一系列的讨论，更多内容……</summary>


    <category term="SETvsEES" scheme="https://chenguangji.github.io/categories/SETvsEES/"/>
    
    
    <category term="ZJU-discussion" scheme="https://chenguangji.github.io/tags/ZJU-discussion/"/>
    
  </entry>
  
  <entry>
    <title>B10K生信入门教程</title>
    <link href="https://chenguangji.github.io/19970308/B10KBeginner/"/>
    <id>https://chenguangji.github.io/19970308/B10KBeginner/</id>
    <published>1997-03-07T16:00:00.000Z</published>
    <updated>2026-07-30T16:00:00.000Z</updated>
    
    <content type="html"><![CDATA[<p>这是一个持续会更新的教程，专为B10K入门的新人们编写，旨在快速理解并使用一些常用脚本、软件等……</p><span id="more"></span><h1 id="1-Bash"><a href="#1-Bash" class="headerlink" title="1. Bash"></a>1. Bash</h1><h2 id="1-1-环境变量"><a href="#1-1-环境变量" class="headerlink" title="1.1 环境变量"></a>1.1 环境变量</h2><p>当我们使用<code>mobaxterm</code>或<code>iterm2</code>以<code>ssh usrname@ipaddress</code>登录到集群上时，文件<code>/home/usrname/.bash_profile</code>会被加载。</p><p>我们常说的环境变量记录在了这一文件中。手动加载该文件的方式为<code>source ~/.bash_profile</code>。此处 <code>~</code> 即为 <code>/home/usrname/</code>。</p><p>为了更好的知道，我们上一行命令是否执行完成，我们有两种做法：</p><ol><li><p><strong>执行命令并输出一个tag文件</strong>，需要用到<code>&amp;&amp;</code>命令。</p><ul><li>例如<code>sleep 60 &amp;&amp; touch sleep_60.done</code> 或者 <code>sleep &amp;&amp; echo sleep_60 done</code>。</li><li>两者的差异是执行完<code>sleep 60</code>后<code>touch</code>命令生成了一个新文件 和 <code>echo</code>命令在屏幕端输出了一行字符。</li></ul></li><li><p><strong>修改环境变量中<code>PS1</code>参数</strong>，通过<code>^_^</code> 与<code>O_O</code>两个符号判断命令行是否执行成功，可以减少屏幕端的输出或一个新文件的生成。</p><pre><code class="highlight bash"><span class="comment"># 良渚端PS1参数示例</span><span class="comment">#### BASIC ENV ####</span><span class="built_in">export</span> PS1=<span class="string">&quot;\</span><span class="string">\[\033[33;1m\]\h:\u \033[35;1m\t \</span><span class="string">\$(if [[ \$? -gt 0 ]]; then printf \&quot;\\[\\033[01;31m\\]O_O\&quot;; else printf \&quot;\\[\\033[36;1m\\]^_^\&quot;; fi)</span><span class="string">\[\033[36;1m\]\w\</span><span class="string">\[\033[0m\] LiangZhu</span><span class="string">\[\e[32;1m\]$ \</span><span class="string">\[\e[0m\]&quot;</span><span class="built_in">export</span> LANG=<span class="string">&quot;en_US.UTF-8&quot;</span><span class="built_in">export</span> LC_ALL=<span class="string">&quot;en_US.UTF-8&quot;</span><span class="built_in">export</span> HISTSIZE=9999<span class="built_in">export</span> HISTFILESIZE=9999</code></pre><p>将上述代码添加至文件<code>/home/usrname/.bash_profile</code>后，通过<code>source</code>手动加载该文件，输入<code>sleep 60</code> 后使用<code>ctrl+c</code>的方式感受一下<code>^_^</code> 与<code>O_O</code>。</p></li></ol><h2 id="1-2-常用缩写"><a href="#1-2-常用缩写" class="headerlink" title="1.2 常用缩写"></a><strong>1.2 常用缩写</strong></h2><p>仔细观察文件<code>/home/usrname/.bash_profile</code>后，会发现除了加载当前文件以外还额外加载了文件<code>/home/usrname/.bashrc</code>，我会把常用的一些缩写写在该文件中。此处，我直接放出我的常用示例：</p><pre><code class="highlight bash"><span class="built_in">alias</span> <span class="built_in">rm</span>=<span class="string">&#x27;rm -i&#x27;</span><span class="built_in">alias</span> <span class="built_in">mv</span>=<span class="string">&#x27;mv -i&#x27;</span><span class="built_in">alias</span> le=<span class="string">&#x27;less -S&#x27;</span><span class="built_in">alias</span> <span class="built_in">ls</span>=<span class="string">&quot;ls -v --color=auto&quot;</span><span class="built_in">alias</span> ll=<span class="string">&quot;ls -lh -v&quot;</span><span class="built_in">alias</span> lt=<span class="string">&quot;ls -lh -t -r&quot;</span><span class="built_in">alias</span> la=<span class="string">&quot;ls -a -lh -v&quot;</span><span class="built_in">alias</span> wl=<span class="string">&#x27;ll | wc -l&#x27;</span><span class="built_in">alias</span> c=<span class="string">&#x27;clear&#x27;</span>  <span class="comment"># 快速清屏</span><span class="built_in">alias</span> p=<span class="string">&#x27;pwd&#x27;</span><span class="built_in">alias</span> vi=<span class="string">&quot;vim&quot;</span><span class="built_in">alias</span> ps=<span class="string">&quot;/bin/ps ux --sort=pcpu,pmem,user,pid | cat&quot;</span><span class="built_in">alias</span> h.my=<span class="string">&quot;htop -u chenguangji&quot;</span><span class="comment">## Colorize the grep command output for ease of use (good for log files)##</span><span class="built_in">alias</span> grep=<span class="string">&#x27;grep --color=auto&#x27;</span><span class="built_in">alias</span> egrep=<span class="string">&#x27;egrep --color=auto&#x27;</span><span class="built_in">alias</span> fgrep=<span class="string">&#x27;fgrep --color=auto&#x27;</span><span class="built_in">alias</span> tf=<span class="string">&#x27;tail -f &#x27;</span> <span class="built_in">alias</span> j=<span class="string">&#x27;jobs -l&#x27;</span><span class="built_in">alias</span> tf=<span class="string">&#x27;tail -f &#x27;</span><span class="built_in">alias</span> vi=<span class="string">&#x27;vim&#x27;</span><span class="built_in">alias</span> <span class="built_in">which</span>=<span class="string">&#x27;alias | /usr/bin/which --tty-only --read-alias --show-dot --show-tilde&#x27;</span><span class="built_in">alias</span> ta=<span class="string">&#x27;tmux attach&#x27;</span><span class="comment"># 进入目录并列出文件</span><span class="built_in">alias</span> ..=<span class="string">&quot;cdl ..&quot;</span><span class="built_in">alias</span> .2=<span class="string">&quot;cd ../..&quot;</span>   <span class="comment"># 快速进入上上层目录</span><span class="built_in">alias</span> .3=<span class="string">&quot;cd ../../..&quot;</span><span class="built_in">alias</span> <span class="built_in">cd</span>..=<span class="string">&#x27;cdl ..&#x27;</span><span class="comment">#Start calculator with math support</span><span class="built_in">alias</span> bc=<span class="string">&#x27;bc -l&#x27;</span><span class="comment"># sbatch</span><span class="built_in">alias</span> sb=<span class="string">&#x27;sbatch &#x27;</span><span class="built_in">alias</span> sq=<span class="string">&#x27;squeue -u chenguangji&#x27;</span><span class="built_in">alias</span> sj=<span class="string">&#x27;scontrol show job &#x27;</span><span class="built_in">alias</span> sdir=<span class="string">&#x27;echo &quot;Running&quot; &amp;&amp; sq | awk &#x27;</span>\&#x27;<span class="string">&#x27;$5==&quot;R&quot;&#x27;</span>\&#x27;<span class="string">&#x27;|awk &#x27;</span>\&#x27;<span class="string">&#x27;&#123;print &quot;scontrol show job &quot;$1&#125;&#x27;</span>\&#x27;<span class="string">&#x27;|sh|grep &quot;WorkDir&quot;|sort|uniq -c &amp;&amp; echo &quot;PENDING&quot; &amp;&amp; sq | awk &#x27;</span>\&#x27;<span class="string">&#x27;$5==&quot;PD&quot;&#x27;</span>\&#x27;<span class="string">&#x27;|awk &#x27;</span>\&#x27;<span class="string">&#x27;&#123;print &quot;scontrol show job &quot;$1&#125;&#x27;</span>\&#x27;<span class="string">&#x27;|sh|grep &quot;WorkDir&quot;|sort|uniq -c&#x27;</span><span class="built_in">alias</span> sdirR=<span class="string">&#x27;echo &quot;Running&quot; &amp;&amp; sq | awk &#x27;</span>\&#x27;<span class="string">&#x27;$5==&quot;R&quot;&#x27;</span>\&#x27;<span class="string">&#x27;|awk &#x27;</span>\&#x27;<span class="string">&#x27;&#123;print &quot;scontrol show job &quot;$1&#125;&#x27;</span>\&#x27;<span class="string">&#x27;|sh|grep &quot;WorkDir&quot;|sort|uniq -c&#x27;</span><span class="built_in">alias</span> sdirP=<span class="string">&#x27;echo &quot;PENDING&quot; &amp;&amp; sq | awk &#x27;</span>\&#x27;<span class="string">&#x27;$5==&quot;PD&quot;&#x27;</span>\&#x27;<span class="string">&#x27;|awk &#x27;</span>\&#x27;<span class="string">&#x27;&#123;print &quot;scontrol show job &quot;$1&#125;&#x27;</span>\&#x27;<span class="string">&#x27;|sh|grep &quot;WorkDir&quot;|sort|uniq -c&#x27;</span><span class="built_in">alias</span> scom=<span class="string">&#x27;echo &quot;Running&quot; &amp;&amp; sq | awk &#x27;</span>\&#x27;<span class="string">&#x27;$5==&quot;R&quot;&#x27;</span>\&#x27;<span class="string">&#x27;|awk &#x27;</span>\&#x27;<span class="string">&#x27;&#123;print &quot;scontrol show job &quot;$1&#125;&#x27;</span>\&#x27;<span class="string">&#x27;|sh|grep &quot;Command&quot;|sort|uniq -c &amp;&amp; echo &quot;PENDING&quot; &amp;&amp; sq | awk &#x27;</span>\&#x27;<span class="string">&#x27;$5==&quot;PD&quot;&#x27;</span>\&#x27;<span class="string">&#x27;|awk &#x27;</span>\&#x27;<span class="string">&#x27;&#123;print &quot;scontrol show job &quot;$1&#125;&#x27;</span>\&#x27;<span class="string">&#x27;|sh|grep &quot;Command&quot;|sort|uniq -c&#x27;</span><span class="comment"># quota</span><span class="built_in">alias</span> quota=<span class="string">&#x27;mmlsquota -u chenguangji --block-size auto;mmlsquota -g zhanglab --block-size auto;echo &quot;&quot;;df -h ./&#x27;</span></code></pre><p><strong>我最为常用的命令有：<code>ta</code>、<code>sq</code>、<code>sdir</code>、<code>quota</code>以及<code>..</code>与<code>.3</code>。</strong></p><h1 id="2-B10K-数据与-Codex-bin-工作流（新增）"><a href="#2-B10K-数据与-Codex-bin-工作流（新增）" class="headerlink" title="2. B10K 数据与 Codex_bin 工作流（新增）"></a>2. B10K 数据与 Codex_bin 工作流（新增）</h1><p>下面的内容是在原教程基础上的补充，介绍 B10K Family Phase 数据来源，以及 <code>ChenGuangji/Codex_bin</code> 中 FASTA、phylogeny 和 trait 相关脚本的基本用法。命令默认在 <code>Codex_bin</code> 仓库根目录运行。</p><p>一个常见的基础流程是：</p><pre><code class="highlight text">FASTA ID 整理与序列检查        ↓CDS 翻译、蛋白比对和 codon projection        ↓系统树裁剪、格式整理和重根        ↓B10K 类群分组与绘图        ↓性状表整理、缺失值填补和比较分析</code></pre><p>脚本成功运行只说明输入格式和程序接口基本正确，不等于相关生物学结论已经完成验证。</p><h2 id="2-1-数据和分析流程从哪里获得？"><a href="#2-1-数据和分析流程从哪里获得？" class="headerlink" title="2.1 数据和分析流程从哪里获得？"></a>2.1 数据和分析流程从哪里获得？</h2><p>本部分主要对应B10K Family Phase 的数据和分析流程来源于这篇文章：</p><ul><li><a href="https://www.nature.com/articles/s41586-024-07323-1">Complexity of avian evolution revealed by family-level genomes</a></li></ul><p>论文的支撑数据和分析材料，包括相关数据文件与脚本，可以在下面的长期存档中找到：</p><ul><li><a href="https://doi.org/10.17894/ucph.85624f66-c8e5-4b89-8e8a-fe984ca89e4a">Family Phase supporting data and scripts</a></li></ul><p>良渚集群内部也下载了一份工作镜像：</p><pre><code class="highlight text">/share/home/project/zhanglab/B10K/B10K_PMO/02.Family_Phase/Nature2024/B10K/data_upload/</code></pre><p>该路径仅供具有相应集群和项目权限的成员访问。正式分析时应记录 DOI 存档中的数据版本和说明，不要只记录内部复制路径；也不要把受限数据或未经确认的大文件重新公开上传。</p><h2 id="2-2-Codex-bin-的代码结构"><a href="#2-2-Codex-bin-的代码结构" class="headerlink" title="2.2 Codex_bin 的代码结构"></a>2.2 Codex_bin 的代码结构</h2><p>仓库位置:</p><pre><code class="highlight text">/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/</code></pre><p>仓库把通用函数和具体工作流分开保存：</p><pre><code class="highlight text">/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/src/R/                         # 可复用 R 函数/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/src/python/for_codex_utils/    # 轻依赖 Python 函数/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/                     # 文件输入、参数和结果输出</code></pre><p>B10K 树图相关文件为：</p><pre><code class="highlight text">/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/src/R/phylogeny/clade_grouping.R/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/B10K/363_clade_tree.R</code></pre><p>前者负责读取和校验系统树及分组表，后者保存 B10K 的类群颜色、扇形布局和输出参数。</p><h2 id="2-3-准备环境-可选"><a href="#2-3-准备环境-可选" class="headerlink" title="2.3 准备环境 [可选]"></a>2.3 准备环境 [可选]</h2><p>基础 R 依赖：</p><pre><code class="highlight r">install.packages<span class="punctuation">(</span><span class="built_in">c</span><span class="punctuation">(</span><span class="string">&quot;ape&quot;</span><span class="punctuation">,</span> <span class="string">&quot;phangorn&quot;</span><span class="punctuation">,</span> <span class="string">&quot;ggplot2&quot;</span><span class="punctuation">)</span><span class="punctuation">)</span><span class="keyword">if</span> <span class="punctuation">(</span><span class="operator">!</span>requireNamespace<span class="punctuation">(</span><span class="string">&quot;BiocManager&quot;</span><span class="punctuation">,</span> quietly <span class="operator">=</span> <span class="literal">TRUE</span><span class="punctuation">)</span><span class="punctuation">)</span> <span class="punctuation">&#123;</span>  install.packages<span class="punctuation">(</span><span class="string">&quot;BiocManager&quot;</span><span class="punctuation">)</span><span class="punctuation">&#125;</span>BiocManager<span class="operator">::</span>install<span class="punctuation">(</span><span class="string">&quot;ggtree&quot;</span><span class="punctuation">)</span></code></pre><p>性状分析可能还需要：</p><pre><code class="highlight r">install.packages<span class="punctuation">(</span><span class="built_in">c</span><span class="punctuation">(</span><span class="string">&quot;missForest&quot;</span><span class="punctuation">,</span> <span class="string">&quot;phytools&quot;</span><span class="punctuation">)</span><span class="punctuation">)</span></code></pre><p>FASTA 整理脚本只使用 Python 标准库。MAFFT 或 MUSCLE 需要单独安装，并确保程序位于 <code>PATH</code>。</p><p>可先查看帮助：</p><pre><code class="highlight bash">python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/fasta_tool.py --<span class="built_in">help</span>python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/normalize_fasta.py --<span class="built_in">help</span>python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/translate_cds.py --<span class="built_in">help</span>Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/trait/impute_trait_table.RRscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/extract_subtree.RRscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/reroot_tree.R</code></pre><h2 id="2-4-FASTA：先统一-ID"><a href="#2-4-FASTA：先统一-ID" class="headerlink" title="2.4 FASTA：先统一 ID"></a>2.4 FASTA：先统一 ID</h2><p>同一个物种在 CDS、蛋白、alignment、tree 和 trait table 中使用不同 ID，是比较基因组分析中常见的问题。建议先统一 ID，并保留旧 ID 到新 ID 的映射。</p><h3 id="2-4-1-规范-FASTA-ID"><a href="#2-4-1-规范-FASTA-ID" class="headerlink" title="2.4.1 规范 FASTA ID"></a>2.4.1 规范 FASTA ID</h3><pre><code class="highlight bash">python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/normalize_fasta.py \  data/raw_sequences.fa \  results/sequences.normalized.fa \  --input-key first \  --replacement-character _ \  --max-id-length 60 \  --mapping-file results/sequences.id_mapping.tsv</code></pre><p>工作流会写出规范化 FASTA，以及包含 <code>source_id</code> 和 <code>normalized_id</code> 的映射表。需要显式替换残基字符时，可以重复使用 <code>--mask</code>：</p><pre><code class="highlight bash">python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/normalize_fasta.py \  data/raw_sequences.fa \  results/sequences.masked.fa \  --mask <span class="string">&#x27;?=N&#x27;</span> \  --mask <span class="string">&#x27;X=N&#x27;</span></code></pre><p>替换前应确认序列类型和缺失字符的真实含义。</p><h3 id="2-4-2-查看序列统计"><a href="#2-4-2-查看序列统计" class="headerlink" title="2.4.2 查看序列统计"></a>2.4.2 查看序列统计</h3><pre><code class="highlight bash">python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/fasta_tool.py stats \  results/sequences.normalized.fa \  results/sequences.stats.tsv</code></pre><p>默认统计 ID、序列长度、去除 gap 后长度、GC 比例、<code>N</code> 数量和 <code>X</code> 数量，可用于快速寻找异常序列。</p><h3 id="2-4-3-提取区间和反向互补序列"><a href="#2-4-3-提取区间和反向互补序列" class="headerlink" title="2.4.3 提取区间和反向互补序列"></a>2.4.3 提取区间和反向互补序列</h3><pre><code class="highlight bash">python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/fasta_tool.py subseq \  data/genome.fa \  results/region.revcomp.fa \  --record chromosome_1 \  --start 1001 \  --end 2000 \  --reverse-complement</code></pre><p>这里的坐标是 1-based closed。和 BED 等 0-based half-open 文件联用时，必须先转换或确认坐标定义。</p><h2 id="2-5-从-CDS-到-codon-alignment"><a href="#2-5-从-CDS-到-codon-alignment" class="headerlink" title="2.5 从 CDS 到 codon alignment"></a>2.5 从 CDS 到 codon alignment</h2><h3 id="2-5-1-翻译-CDS"><a href="#2-5-1-翻译-CDS" class="headerlink" title="2.5.1 翻译 CDS"></a>2.5.1 翻译 CDS</h3><pre><code class="highlight bash">python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/translate_cds.py \  data/ortholog.cds.fa \  results/ortholog.aa.fa \  --frame 0 \  --incomplete error \  --internal-stop error \  --terminal-stop trim</code></pre><p><code>--frame</code> 可取 <code>0</code>、<code>1</code> 或 <code>2</code>。正式分析建议先使用严格策略检查不完整密码子和内部终止密码子，而不是为了继续运行而直接忽略异常。</p><h3 id="2-5-2-蛋白序列比对"><a href="#2-5-2-蛋白序列比对" class="headerlink" title="2.5.2 蛋白序列比对"></a>2.5.2 蛋白序列比对</h3><p>使用 MAFFT：</p><pre><code class="highlight bash">bash /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/run_sequence_alignment.sh \  results/ortholog.aa.fa \  results/ortholog.aa.aln.fa \  mafft \  16 \  --auto</code></pre><p>同一脚本也支持 <code>muscle3</code> 和 <code>muscle5</code>。脚本会检查输入文件、线程数和外部程序，但 alignment 方法及参数仍需要根据数据特点选择。</p><h3 id="2-5-3-映射回密码子-alignment"><a href="#2-5-3-映射回密码子-alignment" class="headerlink" title="2.5.3 映射回密码子 alignment"></a>2.5.3 映射回密码子 alignment</h3><pre><code class="highlight bash">python3 /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/sequences/protein_alignment_to_codon.py \  results/ortholog.aa.aln.fa \  data/ortholog.cds.fa \  results/ortholog.codon.aln.fa \  --missing error \  --trailing-cds error</code></pre><p>蛋白 alignment 和 CDS 的 ID 必须一致。进入 PAML 或其他 codon 模型前，应检查序列长度、reading frame、内部终止密码子和异常 gap 区域。</p><h2 id="2-6-系统树裁剪、整理和重根"><a href="#2-6-系统树裁剪、整理和重根" class="headerlink" title="2.6 系统树裁剪、整理和重根"></a>2.6 系统树裁剪、整理和重根</h2><p>树中的 tip 名称应与 FASTA、分组表和性状表完全一致，包括大小写、下划线和版本后缀。</p><h3 id="2-6-1-提取目标物种子树"><a href="#2-6-1-提取目标物种子树" class="headerlink" title="2.6.1 提取目标物种子树"></a>2.6.1 提取目标物种子树</h3><p>准备每行一个 tip 的 <code>tips.txt</code>：</p><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/extract_subtree.R \  data/b10k_tree.nwk \  data/tips.txt \  results/b10k_subset.nwk</code></pre><p>缺失 tip 的策略可以选择 <code>error</code>、<code>warn</code> 或 <code>ignore</code>。正式分析建议先使用默认的 <code>error</code>。</p><h3 id="2-6-2-处理多分叉和节点标签"><a href="#2-6-2-处理多分叉和节点标签" class="headerlink" title="2.6.2 处理多分叉和节点标签"></a>2.6.2 处理多分叉和节点标签</h3><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/resolve_polytomies.R \  results/b10k_subset.nwk \  results/b10k_subset.resolved.nwk \  auto \  FALSE \  - \  - \  _ \  TRUE \  Node \  FALSE \  FALSE \  FALSE \  results/b10k_subset.tips.txt</code></pre><p>如果使用随机多分叉解析，应提供固定 seed，并明确说明随机解析不代表有数据支持的拓扑关系。</p><h3 id="2-6-3-使用外群重根"><a href="#2-6-3-使用外群重根" class="headerlink" title="2.6.3 使用外群重根"></a>2.6.3 使用外群重根</h3><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/reroot_tree.R \  results/b10k_subset.resolved.nwk \  results/b10k_subset.rooted.nwk \  outgroup \  data/outgroups.txt \  FALSE \  FALSE \  -</code></pre><p>使用 midpoint rooting：</p><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/reroot_tree.R \  results/b10k_subset.resolved.nwk \  results/b10k_subset.midpoint.nwk \  midpoint \  - \  FALSE \  FALSE \  -</code></pre><p>midpoint 模式需要 <code>phangorn</code>，但 midpoint rooting 不能替代真实的外群证据。</p><h2 id="2-7-绘制-B10K-363-类群系统树"><a href="#2-7-绘制-B10K-363-类群系统树" class="headerlink" title="2.7 绘制 B10K 363 类群系统树"></a>2.7 绘制 B10K 363 类群系统树</h2><p>分组表默认包含两列：</p><pre><code class="highlight csv">Sample,Cladespecies_A,Palaeognathaespecies_B,Galloanseresspecies_C,Australavesspecies_D,Afroaves</code></pre><p>新建 <code>run_b10k_tree.R</code>：</p><pre><code class="highlight r">source<span class="punctuation">(</span><span class="string">&quot;/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/src/R/phylogeny/clade_grouping.R&quot;</span><span class="punctuation">)</span>source<span class="punctuation">(</span><span class="string">&quot;/share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/B10K/363_clade_tree.R&quot;</span><span class="punctuation">)</span>run_b10k_363_clade_tree<span class="punctuation">(</span>  tree_file <span class="operator">=</span> <span class="string">&quot;results/b10k_subset.rooted.nwk&quot;</span><span class="punctuation">,</span>  group_file <span class="operator">=</span> <span class="string">&quot;data/b10k_groups.csv&quot;</span><span class="punctuation">,</span>  output_file <span class="operator">=</span> <span class="string">&quot;results/b10k_clades.pdf&quot;</span><span class="punctuation">,</span>  width <span class="operator">=</span> <span class="number">12</span><span class="punctuation">,</span>  height <span class="operator">=</span> <span class="number">12</span><span class="punctuation">,</span>  show_legend <span class="operator">=</span> <span class="literal">FALSE</span><span class="punctuation">)</span></code></pre><p>运行：</p><pre><code class="highlight bash">Rscript run_b10k_tree.R</code></pre><p>当前预设类群包括：</p><pre><code class="highlight text">PalaeognathaeGalloanseresMirandornithesColumbimorphaeOtidimorphaeOpisthocomiformesCursorimorphaeStrisoresPhaethontimorphaeAequornithesAfroavesAustralaves</code></pre><p>CSV 中的 <code>Clade</code> 拼写应与预设名称一致；未分组枝条默认显示为黑色。</p><h2 id="2-8-Trait：整理和填补混合型性状表"><a href="#2-8-Trait：整理和填补混合型性状表" class="headerlink" title="2.8 Trait：整理和填补混合型性状表"></a>2.8 Trait：整理和填补混合型性状表</h2><p>示例性状表：</p><pre><code class="highlight text">SpeciesBodyMassWingLengthHabitatspecies_A125.388.1Forestspecies_BNA91.7Grasslandspecies_C84.6NAForest</code></pre><h3 id="2-8-1-简单填补用于流程检查"><a href="#2-8-1-简单填补用于流程检查" class="headerlink" title="2.8.1 简单填补用于流程检查"></a>2.8.1 简单填补用于流程检查</h3><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/trait/impute_trait_table.R \  data/traits.tsv \  results/traits_simple \  Species \  BodyMass,WingLength,Habitat \  simple</code></pre><p>简单填补默认对数值列使用 median，对分类列使用最常见水平。它适合检查接口，但不能自动替代正式研究中的缺失值模型。</p><p>主要输出包括：</p><pre><code class="highlight text">results/traits_simple.imputed.csvresults/traits_simple.missingness.csvresults/traits_simple.replacements.csvresults/traits_simple.parameters.csv</code></pre><h3 id="2-8-2-使用-missForest"><a href="#2-8-2-使用-missForest" class="headerlink" title="2.8.2 使用 missForest"></a>2.8.2 使用 missForest</h3><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/trait/impute_trait_table.R \  data/traits.tsv \  results/traits_missforest \  Species \  BodyMass,WingLength,Habitat \  missforest \  data/factor_levels.csv \  BodyMass,WingLength \  median \  error \  error \  error \  1234</code></pre><p><code>factor_levels.csv</code> 示例：</p><pre><code class="highlight csv">column,level,orderHabitat,Forest,1Habitat,Grassland,2Habitat,Wetland,3</code></pre><p>应记录参与填补的列、factor level、随机 seed、缺失比例、OOB error，以及是否进行了 log10 转换。</p><h2 id="2-9-连续性状与系统树分析"><a href="#2-9-连续性状与系统树分析" class="headerlink" title="2.9 连续性状与系统树分析"></a>2.9 连续性状与系统树分析</h2><h3 id="2-9-1-祖先性状重建"><a href="#2-9-1-祖先性状重建" class="headerlink" title="2.9.1 祖先性状重建"></a>2.9.1 祖先性状重建</h3><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/analyze_continuous_trait.R \  results/b10k_subset.rooted.nwk \  results/traits_missforest.imputed.csv \  results/body_mass \  Species \  BodyMass \  - \  asr \  error \  error \  3</code></pre><p>脚本会先按物种 ID 对齐树和性状表，并输出对齐数据、tip 和 internal node 的重建结果及参数记录。</p><h3 id="2-9-2-Phylogenetic-ANOVA"><a href="#2-9-2-Phylogenetic-ANOVA" class="headerlink" title="2.9.2 Phylogenetic ANOVA"></a>2.9.2 Phylogenetic ANOVA</h3><p>性状表需额外包含分组列，例如 <code>Clade</code>：</p><pre><code class="highlight bash">Rscript /share/home/zhanglab/user/chenguangji/Usrbin/local/Codex_bin/workflows/phylogeny/analyze_continuous_trait.R \  results/b10k_subset.rooted.nwk \  results/traits_missforest.imputed.csv \  results/body_mass_by_clade \  Species \  BodyMass \  Clade \  both \  error \  error \  3 \  1000 \  TRUE \  holm \  1234</code></pre><p>这个例子同时运行 ancestral reconstruction 和 phylogenetic ANOVA，使用 1,000 次模拟、post-hoc comparison、Holm 校正和固定 seed。</p><p>模型运行成功后仍需检查各组样本量、性状分布、异常值、树的枝长与根、缺失值处理以及分组的生物学合理性。</p><h1 id="3-并行化处理：paralleltask-ng"><a href="#3-并行化处理：paralleltask-ng" class="headerlink" title="3. 并行化处理：paralleltask-ng"></a>3. 并行化处理：paralleltask-ng</h1><p>B10K 数据处理中经常需要执行几十到上千个彼此独立的任务，例如逐基因比对、逐基因树构建、逐物种统计或批量格式转换。<code>paralleltask-ng</code> 可以把一组命令拆分成独立子任务，并在本地或 SGE、PBS、Slurm、LSF 等调度系统中维持指定数量的并行任务。</p><p>项目地址：</p><ul><li><a href="https://github.com/ChenGuangji/ParallelTask">ChenGuangji&#x2F;ParallelTask</a></li></ul><h2 id="3-1-安装"><a href="#3-1-安装" class="headerlink" title="3.1 安装"></a>3.1 安装</h2><p>可以直接从 GitHub 安装当前版本：</p><pre><code class="highlight bash">python3 -m pip install <span class="string">&quot;paralleltask-ng @ git+https://github.com/ChenGuangji/ParallelTask.git&quot;</span></code></pre><p>安装后先确认命令可用：</p><pre><code class="highlight bash">paralleltask-ng -h</code></pre><p>如果集群不允许写系统 Python 环境，可以在虚拟环境或 Conda 环境中安装。安装命令需要系统中存在 <code>git</code>，并能够访问 GitHub。</p><h2 id="3-2-准备任务文件"><a href="#3-2-准备任务文件" class="headerlink" title="3.2 准备任务文件"></a>3.2 准备任务文件</h2><p><code>paralleltask-ng</code> 的输入是一个命令集合文件。默认情况下，每一行形成一个独立子任务。例如创建 <code>test_all.sh</code>：</p><pre><code class="highlight bash">python3 workflow_A.py sample_001 &gt; logs/sample_001.<span class="built_in">log</span> 2&gt;&amp;1python3 workflow_A.py sample_002 &gt; logs/sample_002.<span class="built_in">log</span> 2&gt;&amp;1python3 workflow_A.py sample_003 &gt; logs/sample_003.<span class="built_in">log</span> 2&gt;&amp;1</code></pre><p>这些命令应当彼此独立，并写入不同的输出文件。不要让多个任务同时覆盖同一个临时文件或结果文件。正式提交前建议先检查：</p><pre><code class="highlight bash"><span class="built_in">mkdir</span> -p logsbash -n test_all.sh<span class="built_in">head</span> -n 3 test_all.sh</code></pre><p>还可以先复制少量命令到一个测试文件中运行，确认软件环境、输入路径和输出权限都正确，再提交完整任务列表。</p><p>当一个子任务需要由多行命令组成时，可以通过 <code>-l</code> 或 <code>--lines</code> 指定每个子任务包含的行数。默认值为 <code>1</code>。</p><h2 id="3-3-在-Slurm-上运行"><a href="#3-3-在-Slurm-上运行" class="headerlink" title="3.3 在 Slurm 上运行"></a>3.3 在 Slurm 上运行</h2><p>示例命令：</p><pre><code class="highlight bash">/share/home/zhanglab/user/chenguangji/Usrbin/anaconda3/bin/paralleltask-ng \  -t slurm \  -m 10 \  -i 3 \  --global-maxjob 10 \  --submit-batch-size 5 \  --submit-interval 3 \  --submit-retry \  test_all.sh</code></pre><p>等价的单行写法是：</p><pre><code class="highlight bash">paralleltask-ng -t slurm -m 10 -i 3 --global-maxjob 10 --submit-batch-size 5 --submit-interval 3 --submit-retry test_all.sh</code></pre><p>参数含义如下：</p><ul><li><code>-t slurm</code>：使用 Slurm 的 <code>sbatch</code>、<code>squeue</code> 和相关控制命令；</li><li><code>-m 10</code>：本次 <code>paralleltask-ng</code> 进程最多同时维护 10 个任务；</li><li><code>-i 3</code>：每隔 3 秒检查任务状态或进行后续提交；</li><li><code>--global-maxjob 10</code>：根据 <code>squeue</code> 结果，将当前用户在 Slurm 中的全部任务数限制在 10 个以内，而不只计算本次运行提交的任务；</li><li><code>--submit-batch-size 5</code>：每成功提交 5 个任务后暂停一次，避免短时间向调度器发送过多请求；</li><li><code>--submit-interval 3</code>：每批提交之间暂停 3 秒；若不设置，则使用 <code>-i/--interval</code> 的值；</li><li><code>--submit-retry</code>：当 <code>sbatch</code> 提交失败或无法解析任务 ID 时，间隔一段时间后持续重试，而不是立即退出；</li><li><code>test_all.sh</code>：需要执行的命令集合文件。</li></ul><p>这里同时使用 <code>-m 10</code> 和 <code>--global-maxjob 10</code>。前者限制当前这次运行的并发数，后者限制当前用户在整个 Slurm 队列中的任务总数。例如用户已经有 6 个其他任务时，这次运行最多只能再占用约 4 个名额，直到已有任务结束。</p><h2 id="3-4-CPU-和内存"><a href="#3-4-CPU-和内存" class="headerlink" title="3.4 CPU 和内存"></a>3.4 CPU 和内存</h2><p>若不显式设置，当前 CLI 默认每个子任务申请 1 个 CPU 和 3G 内存。可以使用下面的参数覆盖：</p><pre><code class="highlight bash">paralleltask-ng \  -t slurm \  -p 4 \  -M 16G \  -m 10 \  test_all.sh</code></pre><p>其中：</p><ul><li><code>-p 4</code>：每个子任务申请 4 个 CPU；</li><li><code>-M 16G</code>：每个子任务申请 16G 内存。</li></ul><p>资源参数应与命令实际使用方式一致。为单线程程序盲目申请多个 CPU 不会自动提升速度；内存申请过小可能导致任务被调度器终止，申请过大则可能延长排队时间。</p><h2 id="3-5-运行目录、日志和失败任务"><a href="#3-5-运行目录、日志和失败任务" class="headerlink" title="3.5 运行目录、日志和失败任务"></a>3.5 运行目录、日志和失败任务</h2><p>运行 <code>test_all.sh</code> 后，程序会创建相应的工作目录：</p><pre><code class="highlight text">test_all.sh.work/</code></pre><p>其中保存拆分后的子任务脚本及相关运行文件。程序自身也会写日志；可以通过 <code>--log FILE</code> 指定日志文件。建议同时让每条任务命令把标准输出和标准错误写到明确的文件中，这样更容易定位具体失败的样本或基因。</p><p>程序支持跳过已经成功的子任务并重新执行未完成任务。<code>-r/--rerun</code> 控制失败子任务的重新运行轮数，默认最多重新运行 3 轮。重启 Slurm 流程时，程序还会查询活动任务，并尝试根据子任务脚本路径恢复仍在排队或运行的任务，避免重复提交。</p><h2 id="3-6-使用-submit-retry-的注意事项"><a href="#3-6-使用-submit-retry-的注意事项" class="headerlink" title="3.6 使用 --submit-retry 的注意事项"></a>3.6 使用 <code>--submit-retry</code> 的注意事项</h2><p><code>--submit-retry</code> 会对提交失败持续重试，适合调度器暂时繁忙、网络瞬时异常或提交服务短暂不可用的情况。但如果失败源于长期存在的错误，例如：</p><ul><li>Slurm 参数或集群配置不正确；</li><li>分区、账户或资源申请无效；</li><li>输入脚本不存在；</li><li>用户达到无法恢复的配额或权限限制；</li></ul><p>程序可能一直重复尝试。看到持续失败时，应检查日志和 <code>sbatch</code> 错误信息，并在必要时使用 <code>Ctrl+C</code> 停止主程序，修正问题后再重新运行。</p><p>主程序收到终止信号时会尝试停止已经提交的子任务，但在大型任务批次中仍建议随后使用 <code>squeue -u &quot;$USER&quot;</code> 确认队列状态。</p><h2 id="3-7-推荐的使用步骤"><a href="#3-7-推荐的使用步骤" class="headerlink" title="3.7 推荐的使用步骤"></a>3.7 推荐的使用步骤</h2><p>一个相对稳妥的提交顺序是：</p><ol><li>检查任务文件语法与输入路径；</li><li>用 2—3 个任务进行小规模测试；</li><li>确认单个任务的 CPU、内存和运行时间；</li><li>设置合理的 <code>-m</code> 与 <code>--global-maxjob</code>；</li><li>提交完整任务文件；</li><li>查看主日志、子任务日志和 <code>squeue</code>；</li><li>对失败任务先判断原因，再决定是否重跑。</li></ol><p>并行化只负责调度彼此独立的命令，不会自动判断分析步骤之间的依赖关系。存在前后依赖的命令应合并为同一个子任务，或拆成多个阶段，在上一阶段全部完成并验证后再启动下一阶段。</p><h1 id="Next-to-update"><a href="#Next-to-update" class="headerlink" title="Next to update"></a>Next to update</h1><ol><li>Pixi related pipeline</li></ol>]]></content>
    
    
    <summary type="html">B10K 入门教程</summary>


    <category term="B10K" scheme="https://chenguangji.github.io/tags/B10K/"/>
    
  </entry>
  
</feed>